Video Experimental Relacionado
Updated: Jul 19, 2026

Metabolic Pathway Confirmation and Discovery Through 13C-labeling of Proteinogenic Amino Acids
Published on: January 26, 2012
Estudio ab initio de los tensores de anisotropía de desplazamiento químico (13)C(alfa) en péptidos
1Biophysics Research Division and Department of Chemistry, University of Michigan, Ann Arbor, Michigan 48109-1055, USA.

Los cálculos precisos del tensor de anisotropía de desplazamiento químico de péptidos (CSA) requieren una optimización de la energía de las posiciones de hidrógeno y la consideración de los efectos intermoleculares como el enlace de hidrógeno. Los péptidos zwitteriónicos no mejoraron los resultados, y los residuos aromáticos requieren enfoques de cálculo específicos para cambios isotrópicos precisos.
Área de la Ciencia:
- Química computacional es la química computacional.
- Espectroscopia de RMN en estado sólido.
- Análisis de la estructura del péptido Análisis de la estructura del péptido.
Sus antecedentes:
- Los tensores de Anisotropía de Cambio Químico (CSA) proporcionan información crucial sobre la estructura y la dinámica molecular.
- El cálculo preciso de los tensores CSA para péptidos es esencial para interpretar los datos de RMN en estado sólido.
- Estudios anteriores han explorado varios métodos computacionales, pero la optimización de parámetros para los sistemas de péptidos sigue siendo un desafío.
Objetivo del estudio:
- Investigar la influencia de los parámetros computacionales en la precisión de los cálculos del tensor (13) C ((alfa) CSA en péptidos.
- Para determinar la necesidad de la optimización de la posición del átomo de hidrógeno y el enlace de hidrógeno en estos cálculos.
- Para evaluar el rendimiento de los cálculos utilizando péptidos zwitteriónicos y comparar los resultados con datos experimentales de RMN de estado sólido.
Principales métodos:
- Se emplearon cálculos químicos cuánticos para determinar las magnitudes y orientaciones de los tensores (13) C ((alfa) CSA.
- Se realizó una optimización energética de las posiciones de los átomos de hidrógeno en las estructuras cristalinas.
- Los efectos intermoleculares, incluido el enlace de hidrógeno, se incorporaron a los cálculos.
- Los tensores calculados de CSA se compararon con los valores experimentales de RMN en estado sólido en tripeptidos que contienen glicina y péptidos con residuos aromáticos.
Principales resultados:
- La optimización de la energía de las posiciones del átomo de hidrógeno es esencial para cálculos precisos del tensor CSA.
- Incluyendo enlaces de hidrógeno intermoleculares mejoraron el acuerdo entre los valores calculados y experimentales.
- Los cálculos utilizando péptidos zwitteriónicos no mejoraron la precisión, independientemente de la inclusión de enlaces de hidrógeno.
- Para los péptidos con residuos aromáticos, los cálculos de péptidos aislados arrojaron desplazamientos isotrópicos más precisos que las estructuras extendidas.
- Los cálculos ab initio en el nivel actual se esforzaron por reproducir la influencia de los anillos aromáticos en la magnitud del delta en estructuras extendidas.
Conclusiones:
- Los cálculos precisos del tensor del péptido (13) C(alfa) CSA requieren una cuidadosa consideración de la posición del átomo de hidrógeno y las interacciones intermoleculares.
- La elección del modelo computacional (estructuras aisladas frente a estructuras extendidas) es fundamental para los péptidos que contienen residuos aromáticos.
- Se necesitan avances adicionales en los métodos ab initio para capturar completamente los efectos de los sistemas aromáticos en los tensores CSA.
Más Videos Relacionados
 10:16
Design and Operation of a Continuous 13C and 15N Labeling Chamber for Uniform or Differential, Metabolic and Structural, Plant Isotope Labeling
Published on: January 16, 2014
 14:55
Atomic Scale Structural Studies of Macromolecular Assemblies by Solid-state Nuclear Magnetic Resonance Spectroscopy
Published on: September 17, 2017
Videos de Conceptos Relacionados
 01:27
Inductive Effects on Chemical Shift: Overview
 01:10
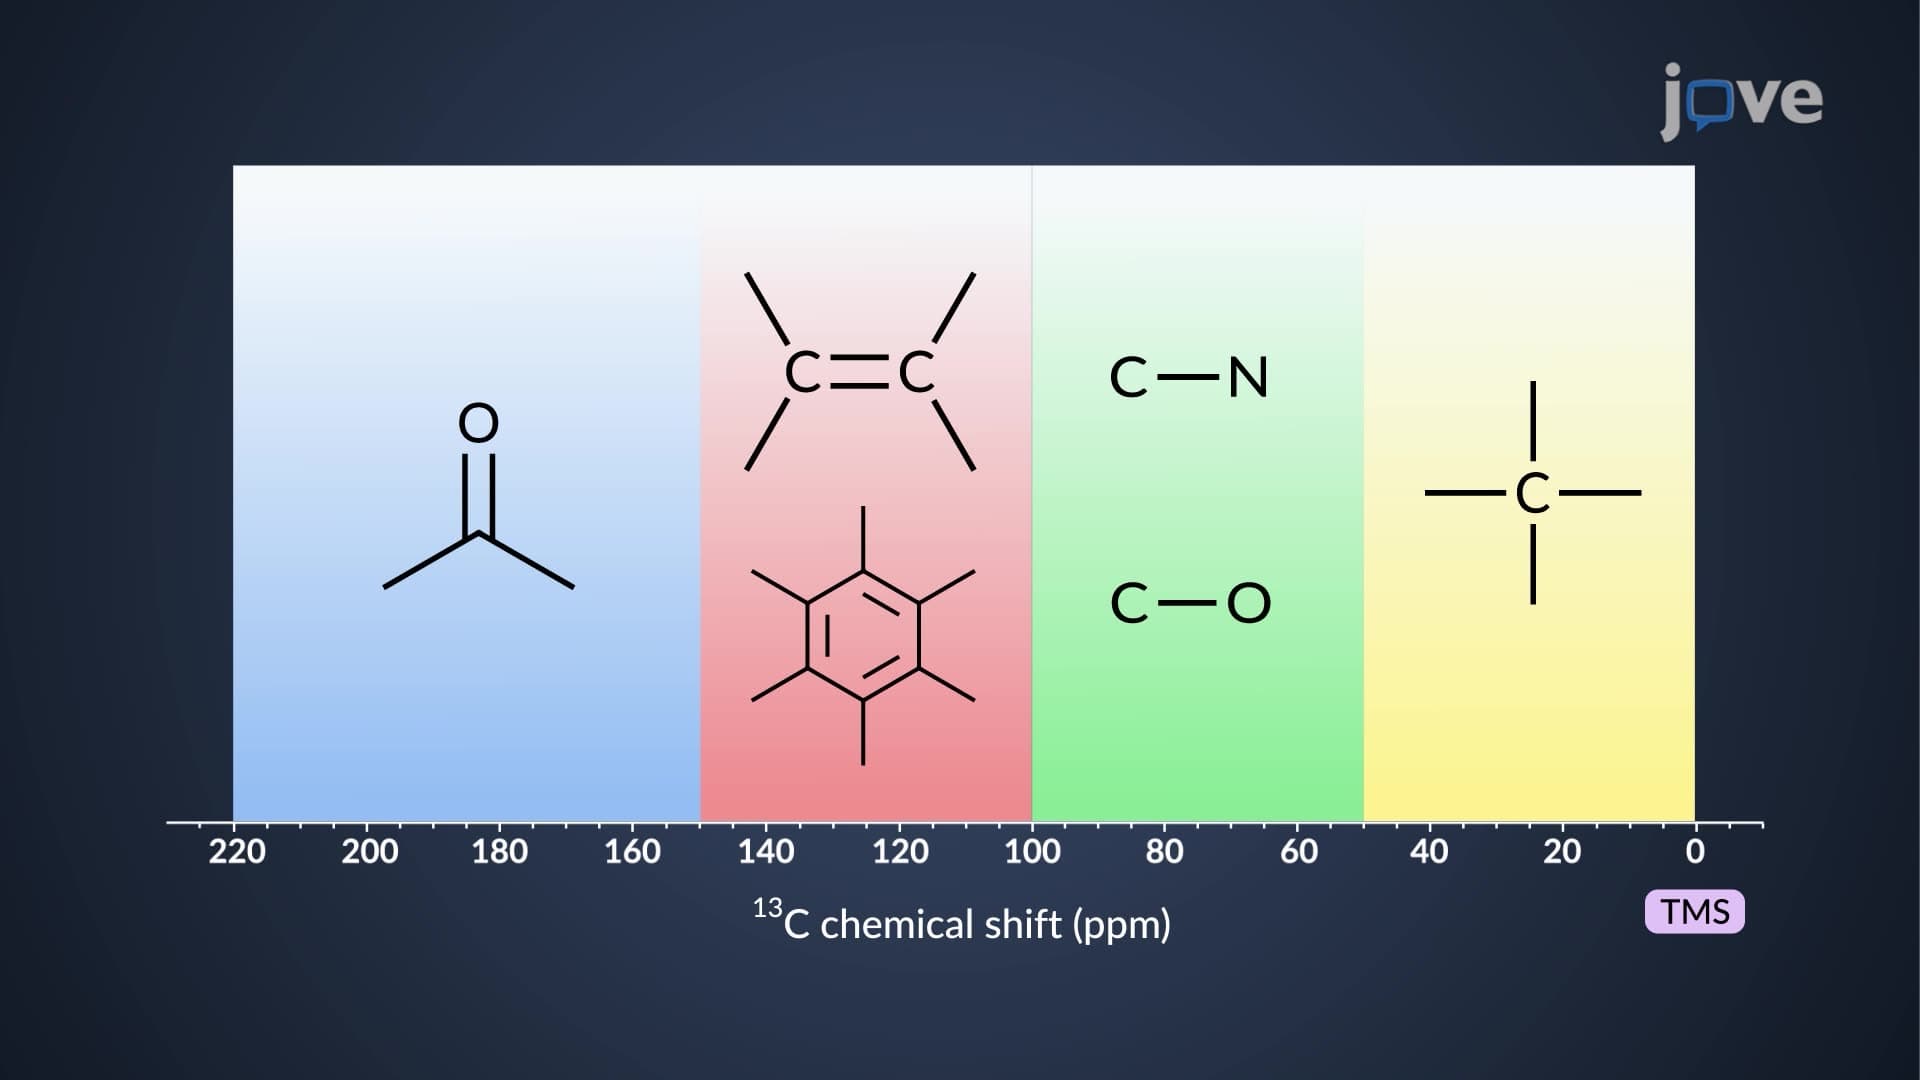
Carbon-13 (¹³C) NMR: Overview
 01:20
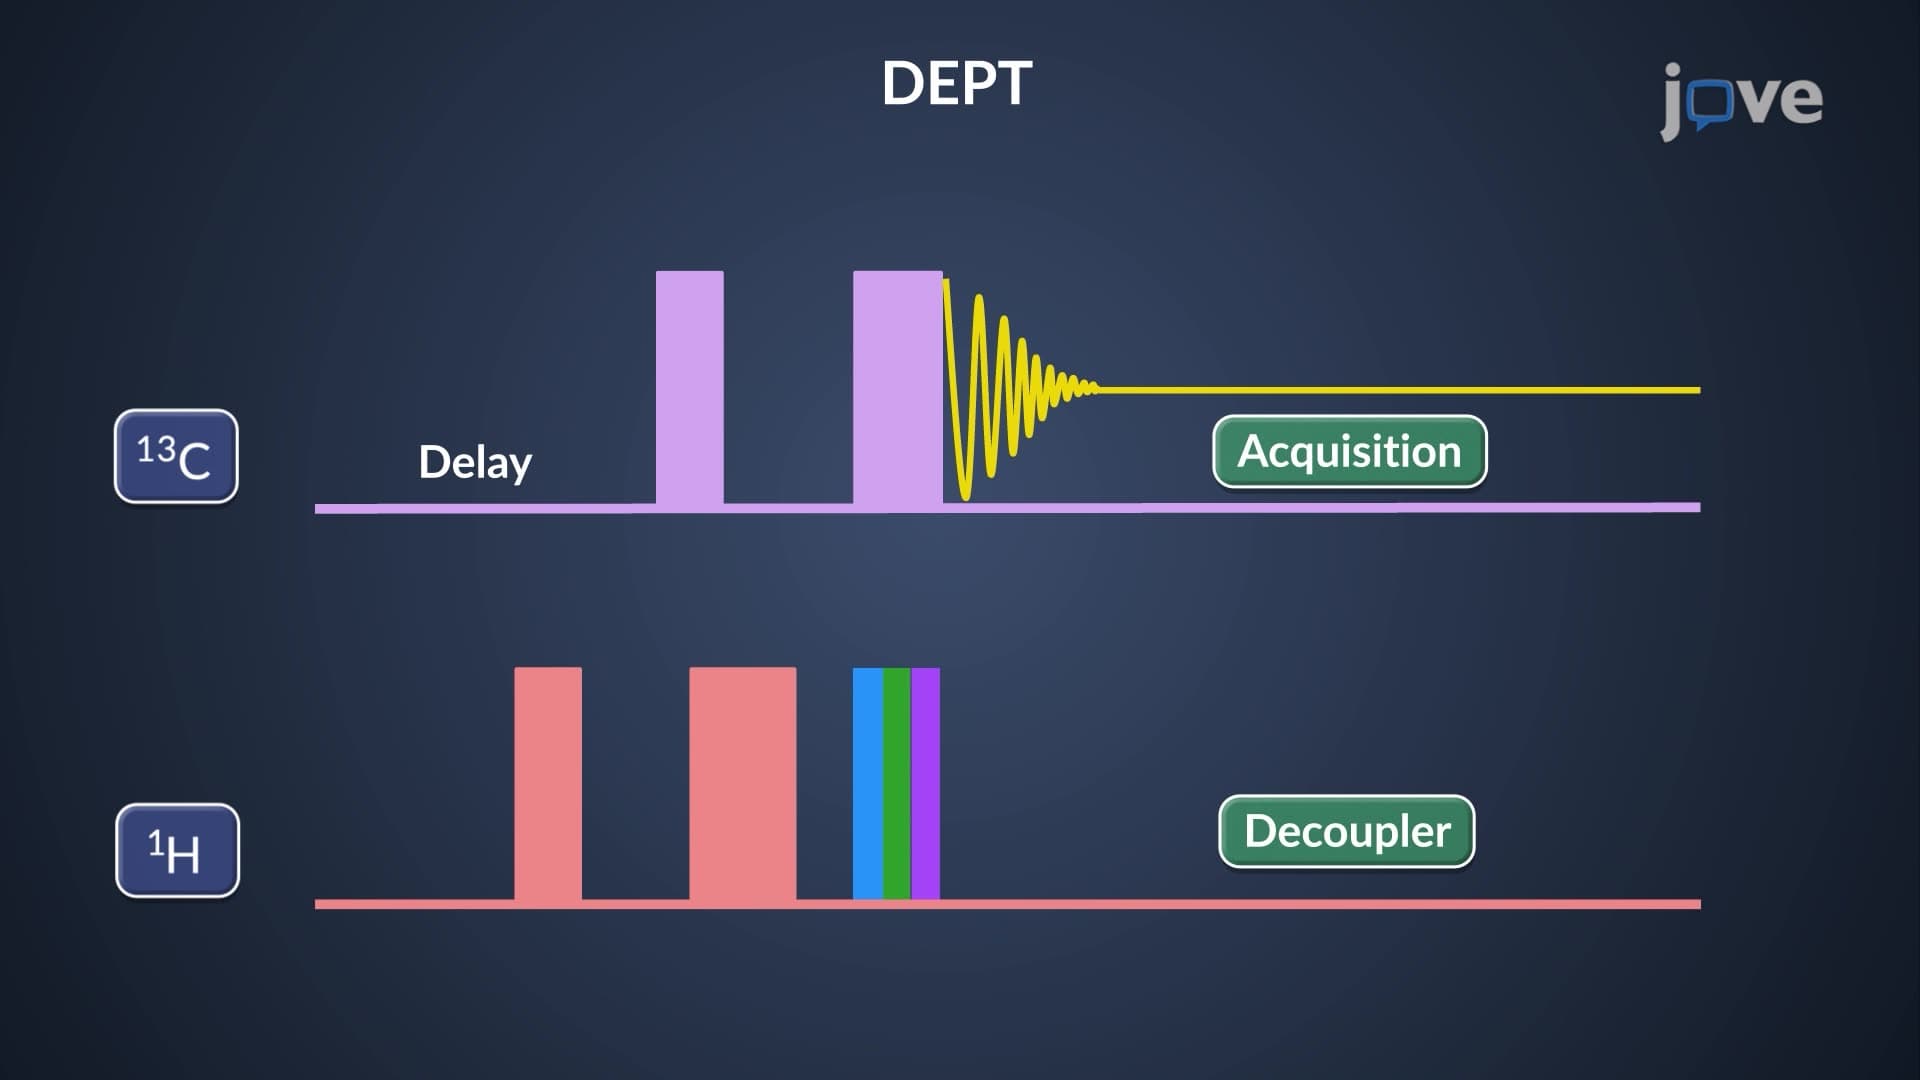
¹³C NMR: Distortionless Enhancement by Polarization Transfer (DEPT)
 01:27
π Electron Effects on Chemical Shift: Overview
 01:04
¹³C NMR: ¹H–¹³C Decoupling
A broadband decoupling technique is used to simplify these complex, sometimes overlapping, signals. Broadband decoupling relies on a...
 01:17
Chemical Shift: Internal References and Solvent Effects
The internal reference compound generally used in NMR spectroscopy is tetramethylsilane (TMS). TMS is preferred because it is chemically inert, soluble in NMR solvents, and easily removable. Also, the highly shielded methyl protons in TMS yield an intense...