Video Experimental Relacionado
Updated: Jul 15, 2026


Probing C84-embedded Si Substrate Using Scanning Probe Microscopy and Molecular Dynamics
Published on: September 28, 2016
Energías libres de las superficies de cristales moleculares por simulación por computadora: aplicación al
1Dipartimento di Chimica, Materiali e Ingegneria Chimica Giulio Natta, Politecnico di Milano, Via L. Mancinelli 7, 20131 Milano, Italy.

Desarrollamos un protocolo de simulación para calcular las energías libres superficiales de los cristales moleculares. Este método revela efectos de entropía dependientes de la temperatura, cruciales para la comprensión de las propiedades de los cristales como el polimorfismo.
Área de la Ciencia:
- Ciencia de los materiales Ciencia de los materiales.
- Química computacional es la química computacional.
- La cristalografía es una técnica de cristalografía.
Sus antecedentes:
- Las energías libres superficiales son críticas para comprender el comportamiento de los cristales moleculares, incluido el polimorfismo y el crecimiento de los cristales.
- Los métodos de simulación estática existentes a menudo descuidan los efectos dependientes de la temperatura.
Objetivo del estudio:
- Presentar un protocolo de simulación general para evaluar las energías libres superficiales de los cristales moleculares.
- Investigar la influencia de las contribuciones entrópicas dependientes de la temperatura en la energía superficial.
Principales métodos:
- Desarrolló y aplicó un protocolo de simulación general.
- Energías libres superficiales evaluadas para superficies seleccionadas de dos polimorfos de tetratiofeno.
- Contribuciones entrópicas dependientes de la temperatura incorporadas en las simulaciones.
Principales resultados:
- El protocolo de simulación evaluó con éxito las energías libres de la superficie.
- Se identificaron importantes contribuciones entrópicas dependientes de la temperatura a las energías libres de la superficie.
- Estos efectos entrópicos a menudo se omiten en las simulaciones estáticas tradicionales.
Conclusiones:
- El protocolo de simulación desarrollado proporciona un enfoque más completo para calcular las energías libres de la superficie.
- La contabilización de las contribuciones entrópicas es esencial para el modelado preciso de las superficies de cristales moleculares.
- Este trabajo ofrece información sobre fenómenos como el polimorfismo y el crecimiento de cristales influenciados por la energética superficial.
Más Videos Relacionados
 13:56
Probe Type II Band Alignment in One-Dimensional Van Der Waals Heterostructures Using First-Principles Calculations
Published on: October 12, 2019
 05:37
Rapid in-silico Battery Electrolyte Electrochemical Reaction Generation using 3T-VASP Multi-Scale Energy Minimization
Published on: August 22, 2025
Videos de Conceptos Relacionados
 02:54
Trends in Lattice Energy: Ion Size and Charge
 02:46
Crystal Field Theory - Tetrahedral and Square Planar Complexes
Crystal field theory (CFT) is applicable to molecules in geometries other than octahedral. In octahedral complexes, the lobes of the dx2−y2 and dz2 orbitals point directly at the ligands. For tetrahedral complexes, the d orbitals remain in place, but with only four ligands located between the axes. None of the orbitals points directly at the tetrahedral ligands. However, the dx2−y2 and dz2 orbitals (along the Cartesian axes) overlap with the ligands less than the dxy,...
 01:13
Force and Potential Energy in One Dimension
 01:12
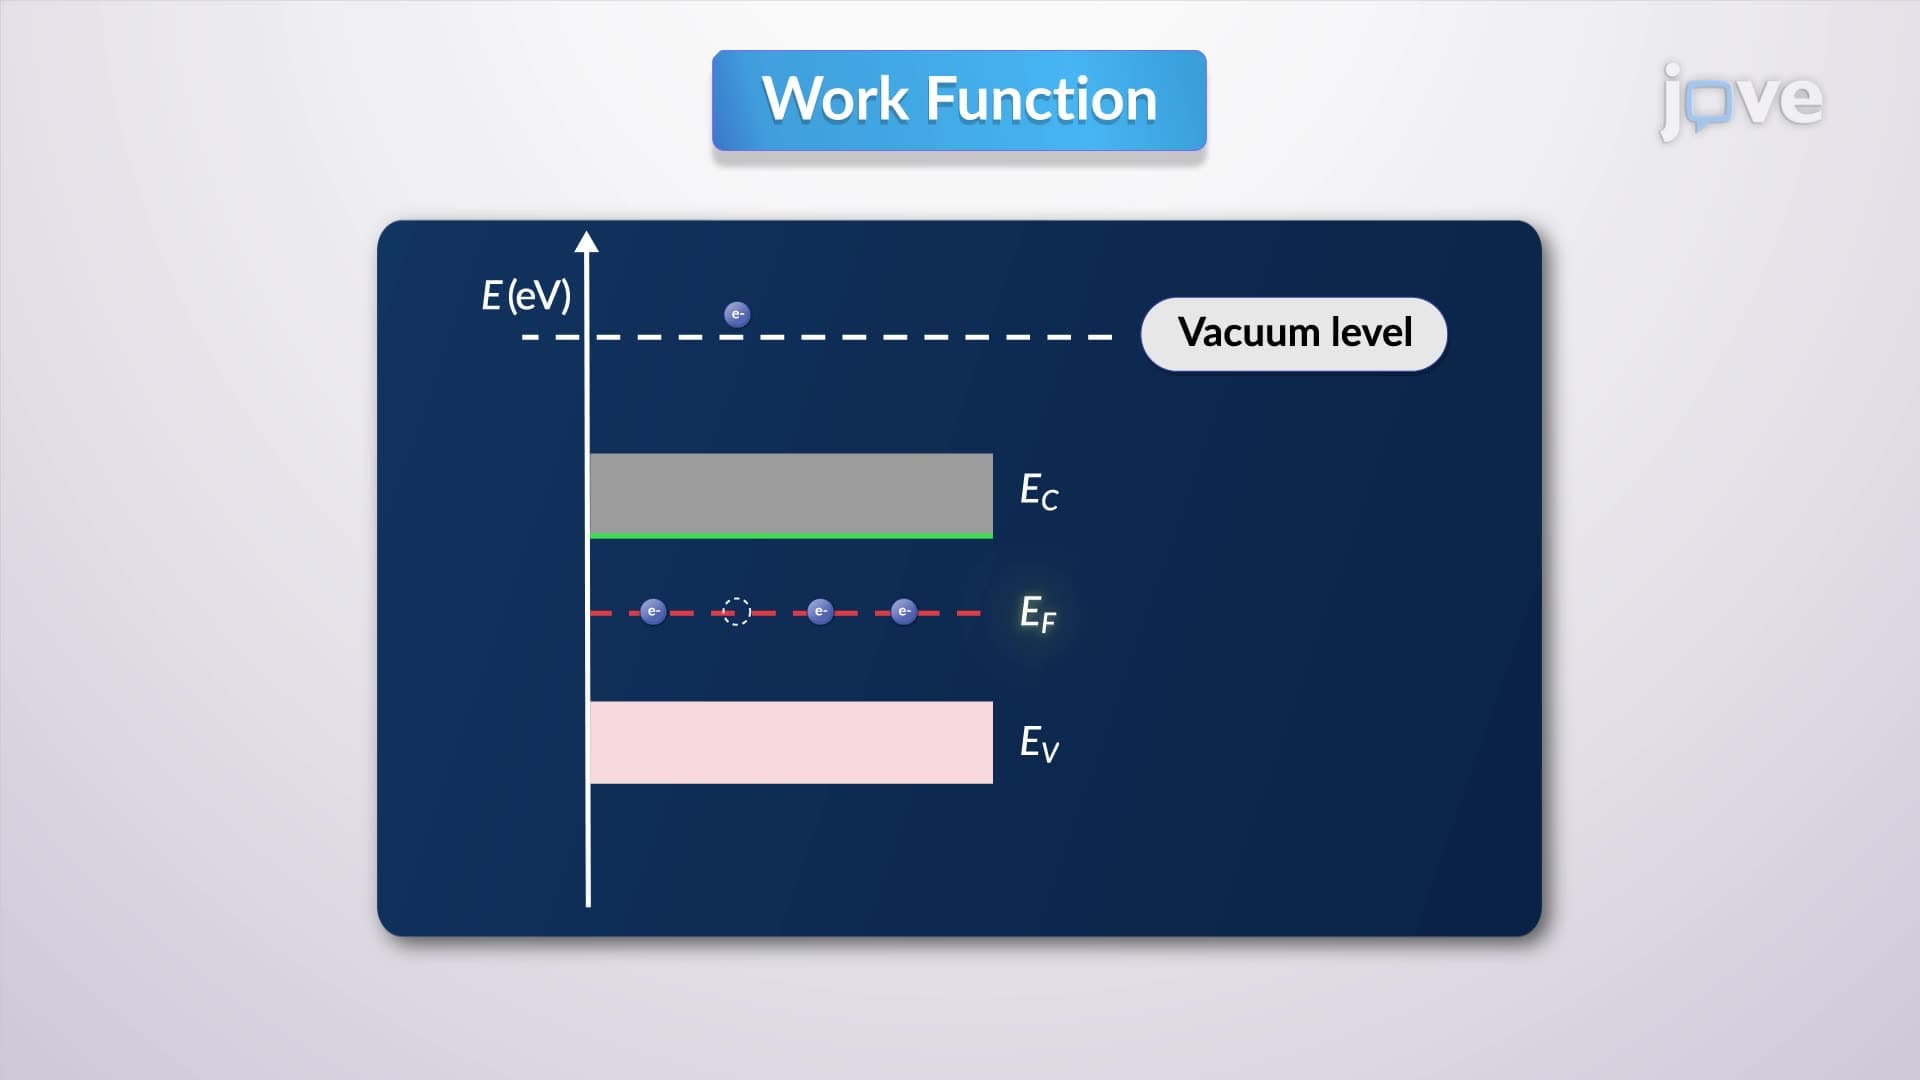
Fermi Level Dynamics
Electron affinity in semiconductors refers to the energy gap between the minimum of its conduction band and the vacuum level and it is a critical parameter in determining how easily a semiconductor can accept additional electrons.
The work...
 01:01
Energy Bands in Solids
Band Formation:
When atoms are brought close together, as in a solid, these discrete energy levels begin to split due to the overlap of electron orbitals from adjacent atoms. This split occurs because of the Pauli exclusion principle, which states that no two...
 01:27
Lattice Energies of Ionic Crystals