Video Experimental Relacionado
Updated: Jun 26, 2026

Synthesis and Testing of Supported Pt-Cu Solid Solution Nanoparticle Catalysts for Propane Dehydrogenation
Published on: July 18, 2017
Modelado a priori exitoso de la adsorción de CO en Pt{111) utilizando la teoría funcional de la densidad híbrida
Yun Wang1, Stefano de Gironcoli, Noel S Hush
1School of Chemistry and School of Molecular and Microbial Biosciences, The University of Sydney, NSW 2006, Australia.

Los investigadores resolvieron el "rompecabezas CO/Pt" modelando con precisión la adsorción de monóxido de carbono (CO) en las superficies de platino. Este avance utiliza métodos computacionales avanzados para comprender la unión de CO, crucial para la catálisis industrial.
Área de la Ciencia:
- Ciencias de la superficie Ciencias de la superficie.
- Química computacional es la química computacional.
- Ciencia de los materiales Ciencia de los materiales.
Sus antecedentes:
- La adsorción de monóxido de carbono (CO) en las superficies de platino, particularmente Pt{111}, es industrialmente significativa para los procesos de oxidación catalítica.
- El modelado teórico preciso de la adsorción de CO/Pt111 ha sido un desafío de larga data, conocido como el "rompecabezas CO/Pt111".
- Los métodos computacionales existentes, como el DFT estándar, no describen con precisión los sitios de unión y adsorción de CO.
Objetivo del estudio:
- Desarrollar y aplicar una nueva metodología computacional para modelar con precisión la adsorción de CO en Pt111).
- Resolver las discrepancias en los hallazgos teóricos y experimentales anteriores con respecto a CO/Pt{111).
- Para aclarar las interacciones electrónicas fundamentales que rigen la unión de CO en la superficie Pt{111}.
Principales métodos:
- Implementación de un nuevo enfoque computacional que combina funcionales de densidad híbrida con intercambio Hartree-Fock no local.
- Utilización de técnicas de imágenes periódicas basadas en ondas planas para cálculos precisos de la estructura electrónica.
- Análisis detallado de la alineación orbital molecular (HOMO/LUMO) en relación con la energía Fermi del metal.
Principales resultados:
- Modelado con éxito aspectos clave de la adsorción de CO en Pt{111), incluida la identificación del sitio de adsorción y los cambios de frecuencia vibratoria de CO.
- La nueva metodología supera las limitaciones de los enfoques estándar de DFT y de clúster.
- Identificó el enlace covalente CO dativo y el enlace de retorno pi de metal a molécula como contribuciones de enlace dominantes.
Conclusiones:
- El método computacional avanzado proporciona una descripción precisa de la adsorción de CO/Pt.
- La comprensión de estos mecanismos de unión es esencial para el diseño de catalizadores eficientes para la oxidación de CO.
- Este trabajo resuelve el "rompecabezas CO/Pt" y permite cálculos fiables de alto nivel para sistemas similares.
Más Videos Relacionados
 10:52
Multiscale Sampling of a Heterogeneous Water/Metal Catalyst Interface using Density Functional Theory and Force-Field Molecular Dynamics
Published on: April 12, 2019
 08:18
Microscopic Visualization of Porous Nanographenes Synthesized through a Combination of Solution and On-Surface Chemistry
Published on: March 4, 2021
Videos de Conceptos Relacionados
 03:51
Molecular Orbital Theory II
 02:40
MO Theory and Covalent Bonding
 01:20
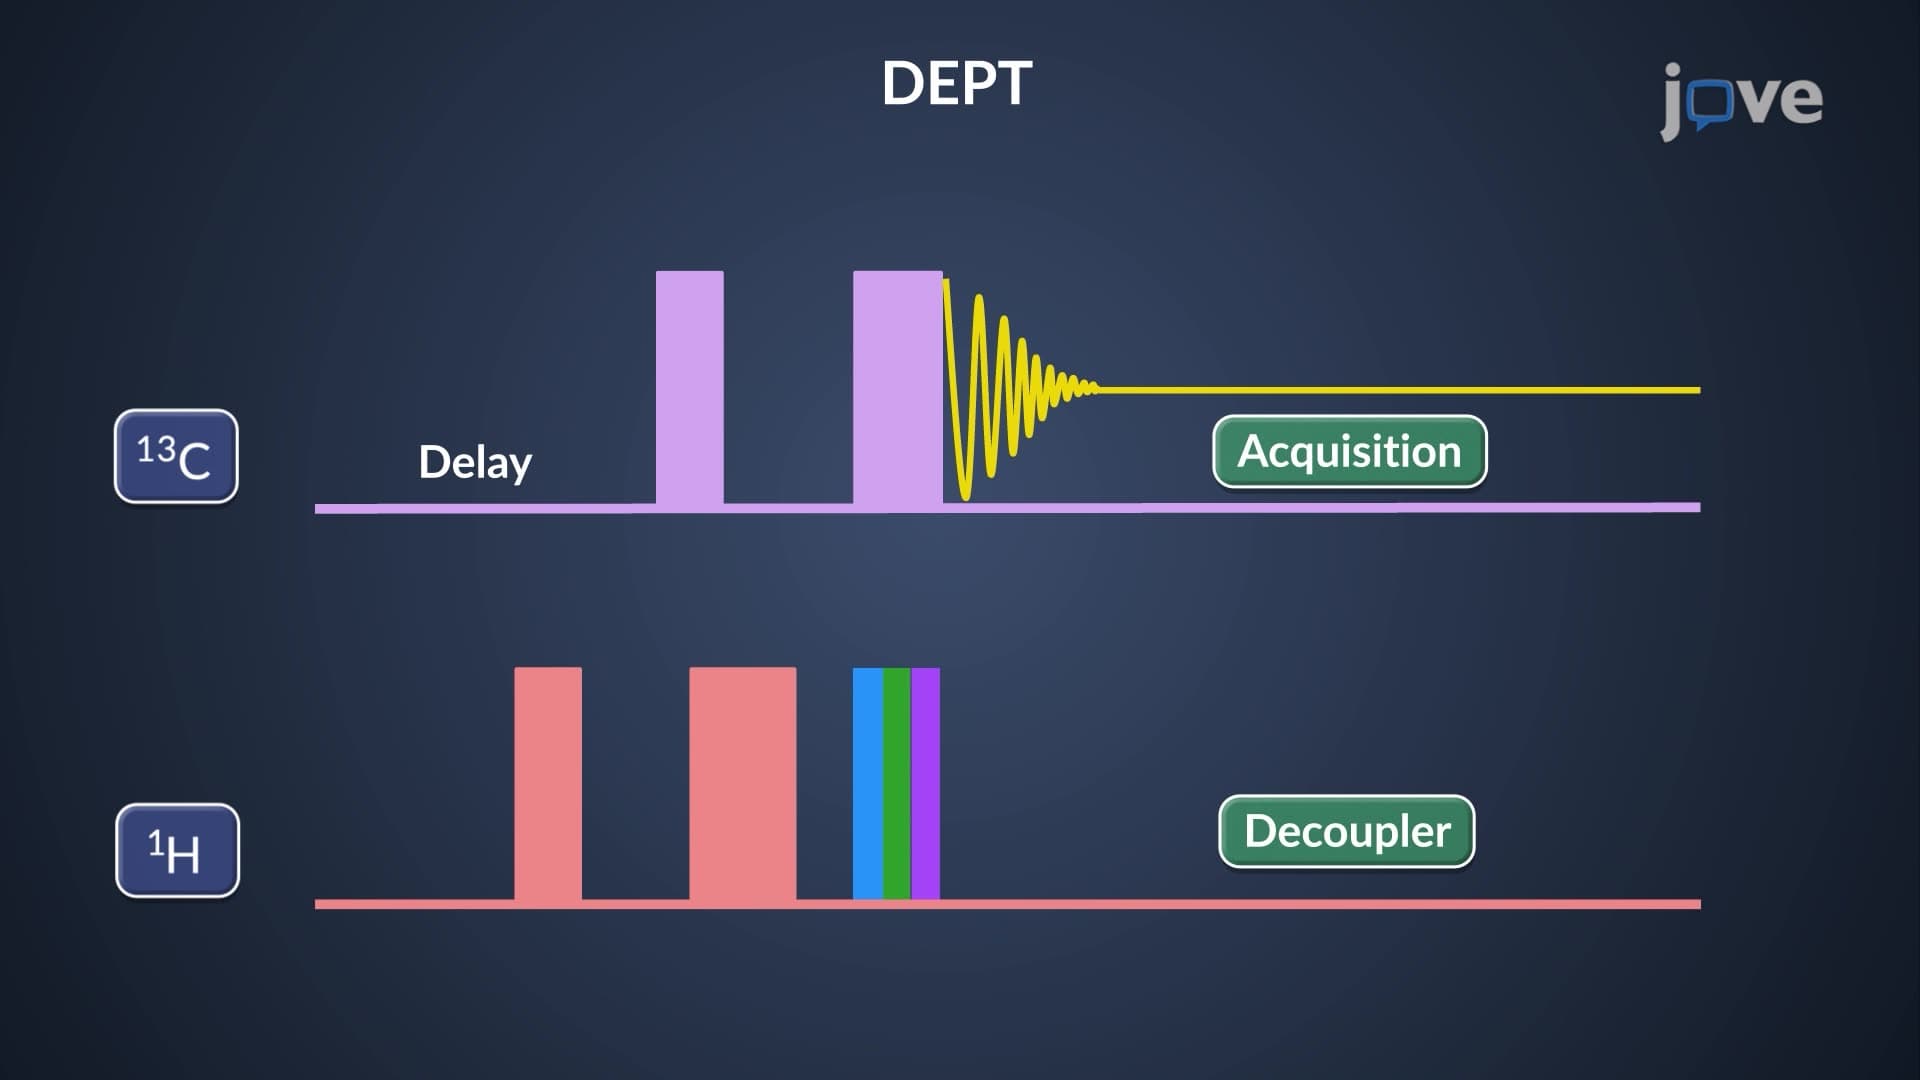
¹³C NMR: Distortionless Enhancement by Polarization Transfer (DEPT)
 01:04
¹³C NMR: ¹H–¹³C Decoupling
A broadband decoupling technique is used to simplify these complex, sometimes overlapping, signals. Broadband decoupling relies on a...
 01:12
Double Resonance Techniques: Overview
Spin decoupling is usually achieved by...