Video Experimental Relacionado
Updated: Jul 13, 2026

Catalytic Reactions at Amine-Stabilized and Ligand-Free Platinum Nanoparticles Supported on Titania During Hydrogenation of Alkenes and Aldehydes
Published on: June 24, 2022
Reconocimiento vibratorio de los sitios de adsorción de CO en las superficies de platino y platino-rutenio
Ismaila Dabo1, Andrzej Wieckowski, Nicola Marzari
1Department of Materials Science and Engineering, Massachusetts Institute of Technology, 77 Massachusetts Avenue, Cambridge, Massachusetts 02139, USA. dabo_is@mit.edu

La teoría de la densidad-funcional predice con precisión las frecuencias vibratorias del monóxido de carbono (CO) en las superficies de platino y platino-rutenio. Este método modela correctamente los cambios de frecuencia debidos al rutenio, incluso cuando otros métodos fallan en la estabilidad del sitio de adsorción.
Área de la Ciencia:
- Ciencias de la superficie Ciencias de la superficie.
- Química computacional es la química computacional.
- Ciencia de los materiales Ciencia de los materiales.
Sus antecedentes:
- Comprender las propiedades vibratorias de las moléculas adsorbidas es crucial para la catálisis y la química de las superficies.
- La adsorción de monóxido de carbono (CO) en metales de transición como el platino es un sistema modelo fundamental.
- Predecir con precisión la estabilidad del sitio de adsorción y las frecuencias vibratorias sigue siendo un desafío para los métodos computacionales.
Objetivo del estudio:
- Para investigar las propiedades vibratorias del CO adsorbido en las superficies de platino y platino-rutenio.
- Evaluar la precisión de los métodos de la teoría de la densidad-funcional (DFT), específicamente la aproximación de gradiente generalizado (GGA) de Perdew-Burke-Ernzerhof (PBE), en la predicción de las frecuencias de estiramiento C-O y los desplazamientos de frecuencia.
- Para dilucidar el origen químico de los cambios de frecuencia de C-O en la coadsorción de rutenio.
Principales métodos:
- Se empleó la teoría de la perturbación de densidad-funcional (DFPT) dentro de la aproximación PBE-GGA.
- Se realizaron cálculos para el CO adsorbido en superficies de platino y platino-rutenio.
- Se utilizó el análisis con resolución orbital de la fuerza y la densidad de frecuencia de los estados, y el enfoque GGA + U para comprender los orígenes químicos de los cambios de frecuencia.
Principales resultados:
- Las frecuencias de estiramiento C-O calculadas mostraron una excelente concordancia con las mediciones espectroscópicas experimentales.
- Se predijeron con precisión los cambios de frecuencia tras la adsorción de las monocapas de rutenio.
- El estudio destaca el éxito de PBE-GGA en la predicción de frecuencias vibratorias, en contraste con sus limitaciones en la predicción de la estabilidad del sitio de adsorción.
Conclusiones:
- Los cálculos de DFT, particularmente PBE-GGA, son muy precisos para predecir las frecuencias vibracionales absolutas del CO adsorbido.
- El estudio establece la fiabilidad de la DFT para las predicciones de propiedades vibratorias en el régimen de quimiosorción fuerte.
- El análisis con resolución orbital proporciona información sobre los factores electrónicos que rigen los cambios de frecuencia vibratoria C-O.
Más Videos Relacionados
 11:38
In situ FTIR Spectroscopy as a Tool for Investigation of Gas/Solid Interaction: Water-Enhanced CO2 Adsorption in UiO-66 Metal-Organic Framework
Published on: February 1, 2020
 08:54
Vibrational Spectra of a N719-Chromophore/Titania Interface from Empirical-Potential Molecular-Dynamics Simulation, Solvated by a Room Temperature Ionic Liquid
Published on: January 25, 2020
Videos de Conceptos Relacionados
 01:25
Adsorption Isotherms II
 01:29
Adsorption Isotherms I
 01:28
Adsorption of Gases on Solids
 01:22
Heterogeneous Catalysis
 01:24
π Molecular Orbitals of 1,3-Butadiene
The simplest conjugated diene is 1,3-butadiene: a four-carbon system where each carbon is sp2-hybridized and has an unhybridized p orbital that contains an unpaired electron. According to molecular orbital theory, atomic orbitals combine to form molecular orbitals such that the number...
 01:18
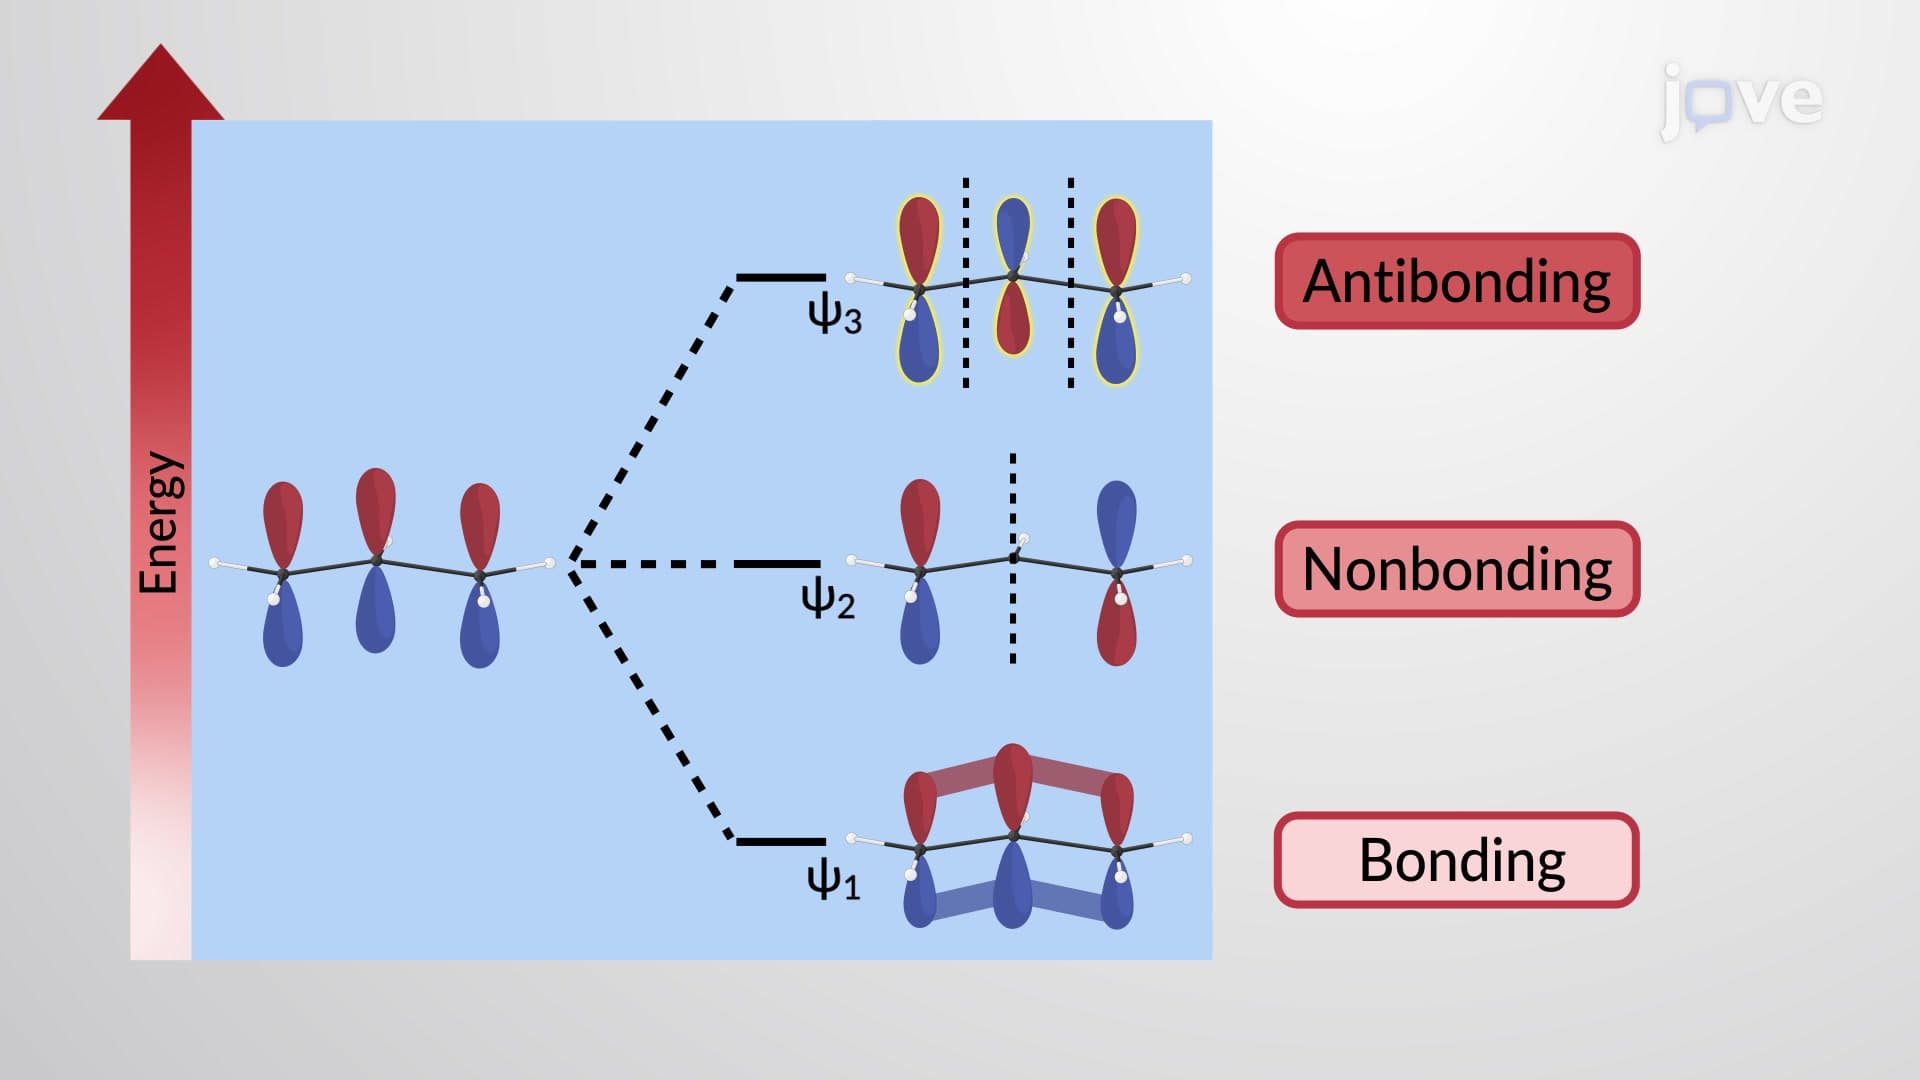
π Molecular Orbitals of the Allyl Cation and Anion