Video Experimental Relacionado
Updated: Jun 10, 2026
Isotopic Effect in Double Proton Transfer Process of Porphycene Investigated by Enhanced QM/MM Method
Published on: July 19, 2019
Modelado químico cuántico de la etilación del benceno sobre H-ZSM-5 acercándose a la precisión química: un estudio
Niels Hansen1, Torsten Kerber, Joachim Sauer
1Department of Chemical Engineering, Hamburg University of Technology, D-21073 Hamburg, Germany. n.hansen@tuhh.de

Este estudio calcula con precisión la alquilación del benceno sobre H-ZSM-5 utilizando un método híbrido MP2:DFT, obteniendo entalpias de adsorción precisas y barreras de energía de activación para aplicaciones industriales.
Área de la Ciencia:
- Química computacional es la química computacional.
- Ciencia de la catálisis Ciencia de la catálisis
- Ciencia de los materiales Ciencia de los materiales.
Sus antecedentes:
- La alquilación de benceno con eteno sobre zeolitas como H-ZSM-5 es un proceso industrial clave.
- La predicción teórica precisa de las energías de reacción es crucial para el diseño y la optimización del catalizador.
Objetivo del estudio:
- Determinar con precisión las energías de adsorción y las barreras de reacción para la alquilación del benceno sobre H-ZSM-5 utilizando métodos computacionales avanzados.
- Para comparar el rendimiento de diferentes enfoques teóricos, incluidos MP2: DFT y PBE + D, con cálculos de alto nivel.
Principales métodos:
- Esquema híbrido MP2:DFT que combina la Teoría Funcional de Densidad Periódica (DFT) con cálculos de energía MP2.
- Extrapolación al límite del conjunto de base completo para las energías de MP2 e inclusión de efectos de correlación de orden superior a través de cálculos de CCSD.
- Análisis de las contribuciones de dispersión y los errores de corrección de auto-interacción en la superficie de energía potencial.
Principales resultados:
- Las entalpías finales para la adsorción de eteno, benceno y etilbenceno a 298 K fueron de -46, -78 y -110 kJ/mol, respectivamente.
- Se determinó que las barreras de entalpía intrínsecas a 653 K eran de 117 kJ/mol (un paso) y 119/94 kJ/mol (alquilación en dos pasos).
- La energía de activación aparente simulada (66 kJ/mol) coincide estrechamente con los datos experimentales (58-76 kJ/mol).
Conclusiones:
- El esquema híbrido MP2:DFT proporciona energías precisas para la alquilación del benceno sobre H-ZSM-5.
- Las fuerzas de dispersión impactan significativamente en la superficie de energía potencial, lo que requiere un tratamiento cuidadoso.
- El método PBE + D muestra un buen acuerdo para las energías de adsorción, pero menos para las barreras energéticas intrínsecas en comparación con los métodos de alto nivel.
Más Videos Relacionados


Videos de Conceptos Relacionados
 01:18
Structure of Benzene: Molecular Orbital Model
 01:07
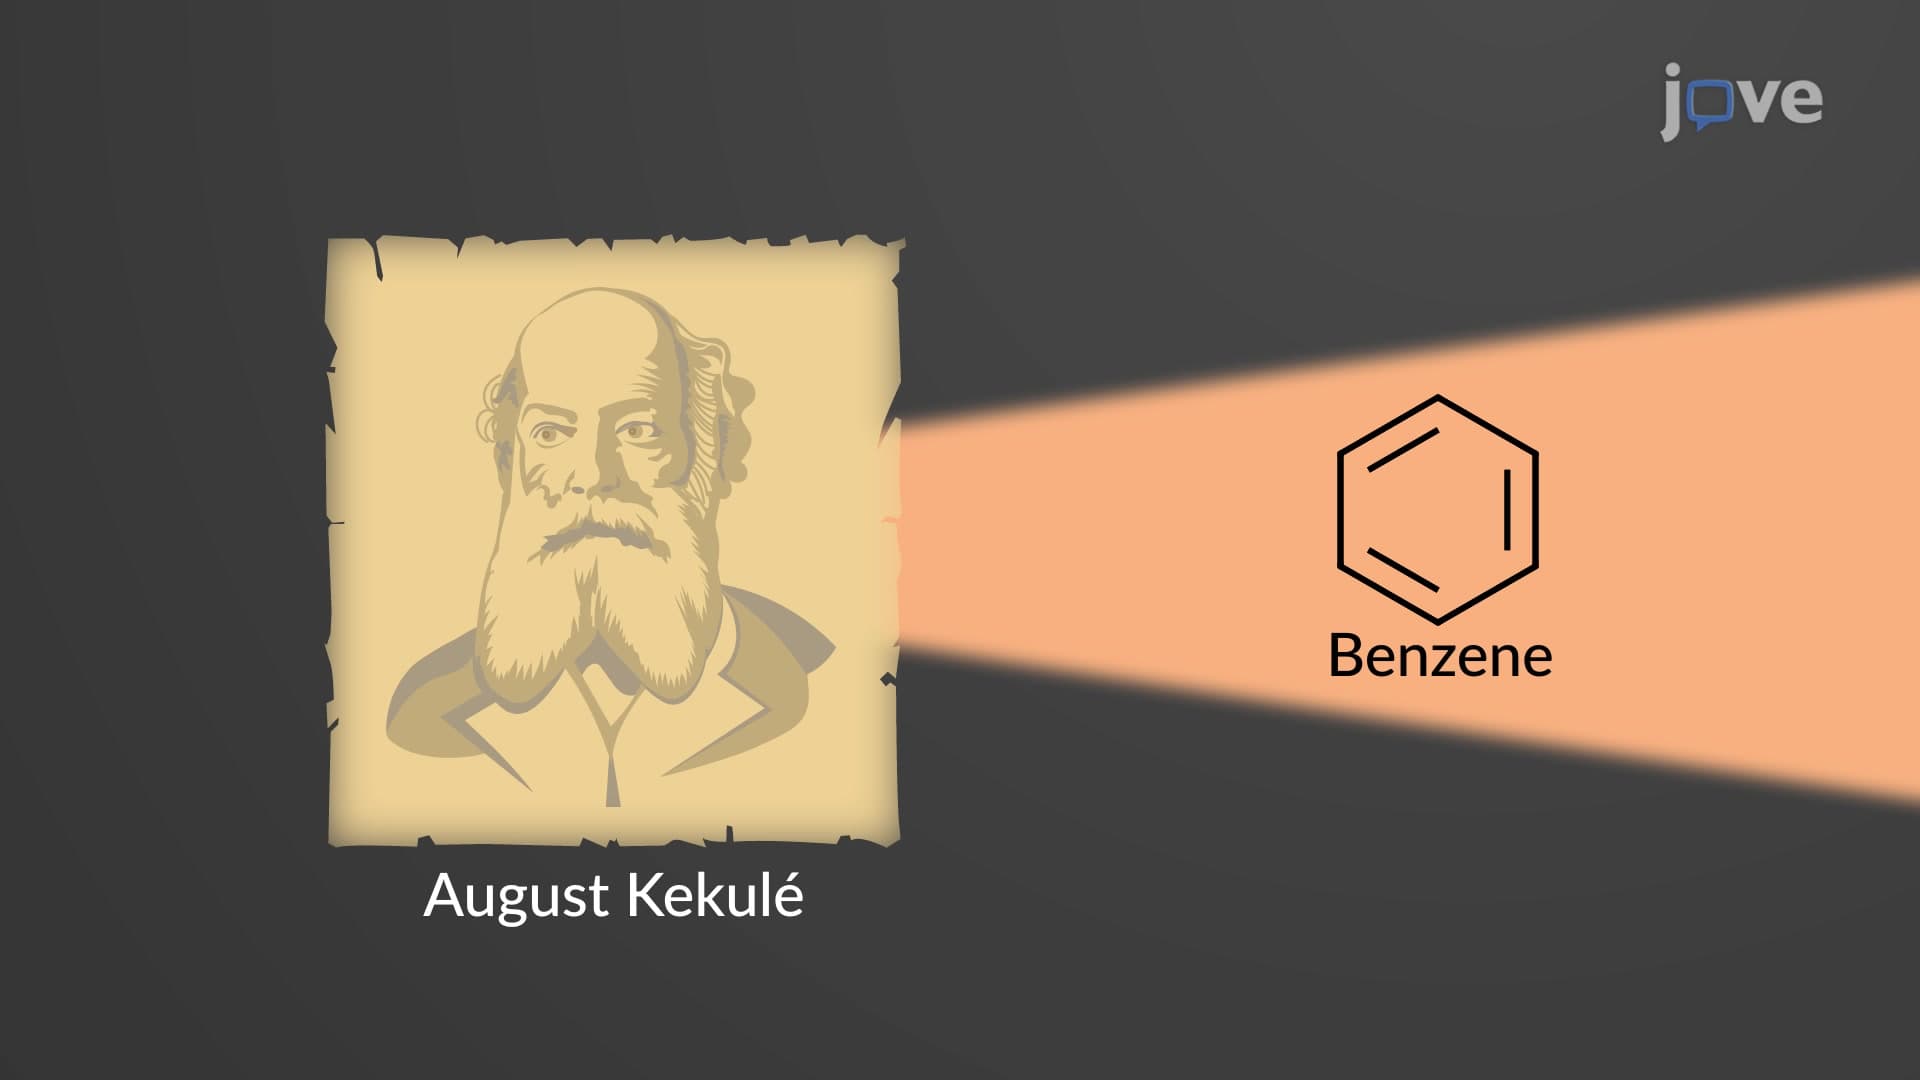
Structure of Benzene: Kekulé Model
He proposed that benzene has a cyclic structure of six carbon atoms attached to one hydrogen atom each, with three alternating pi bonds.
 01:37
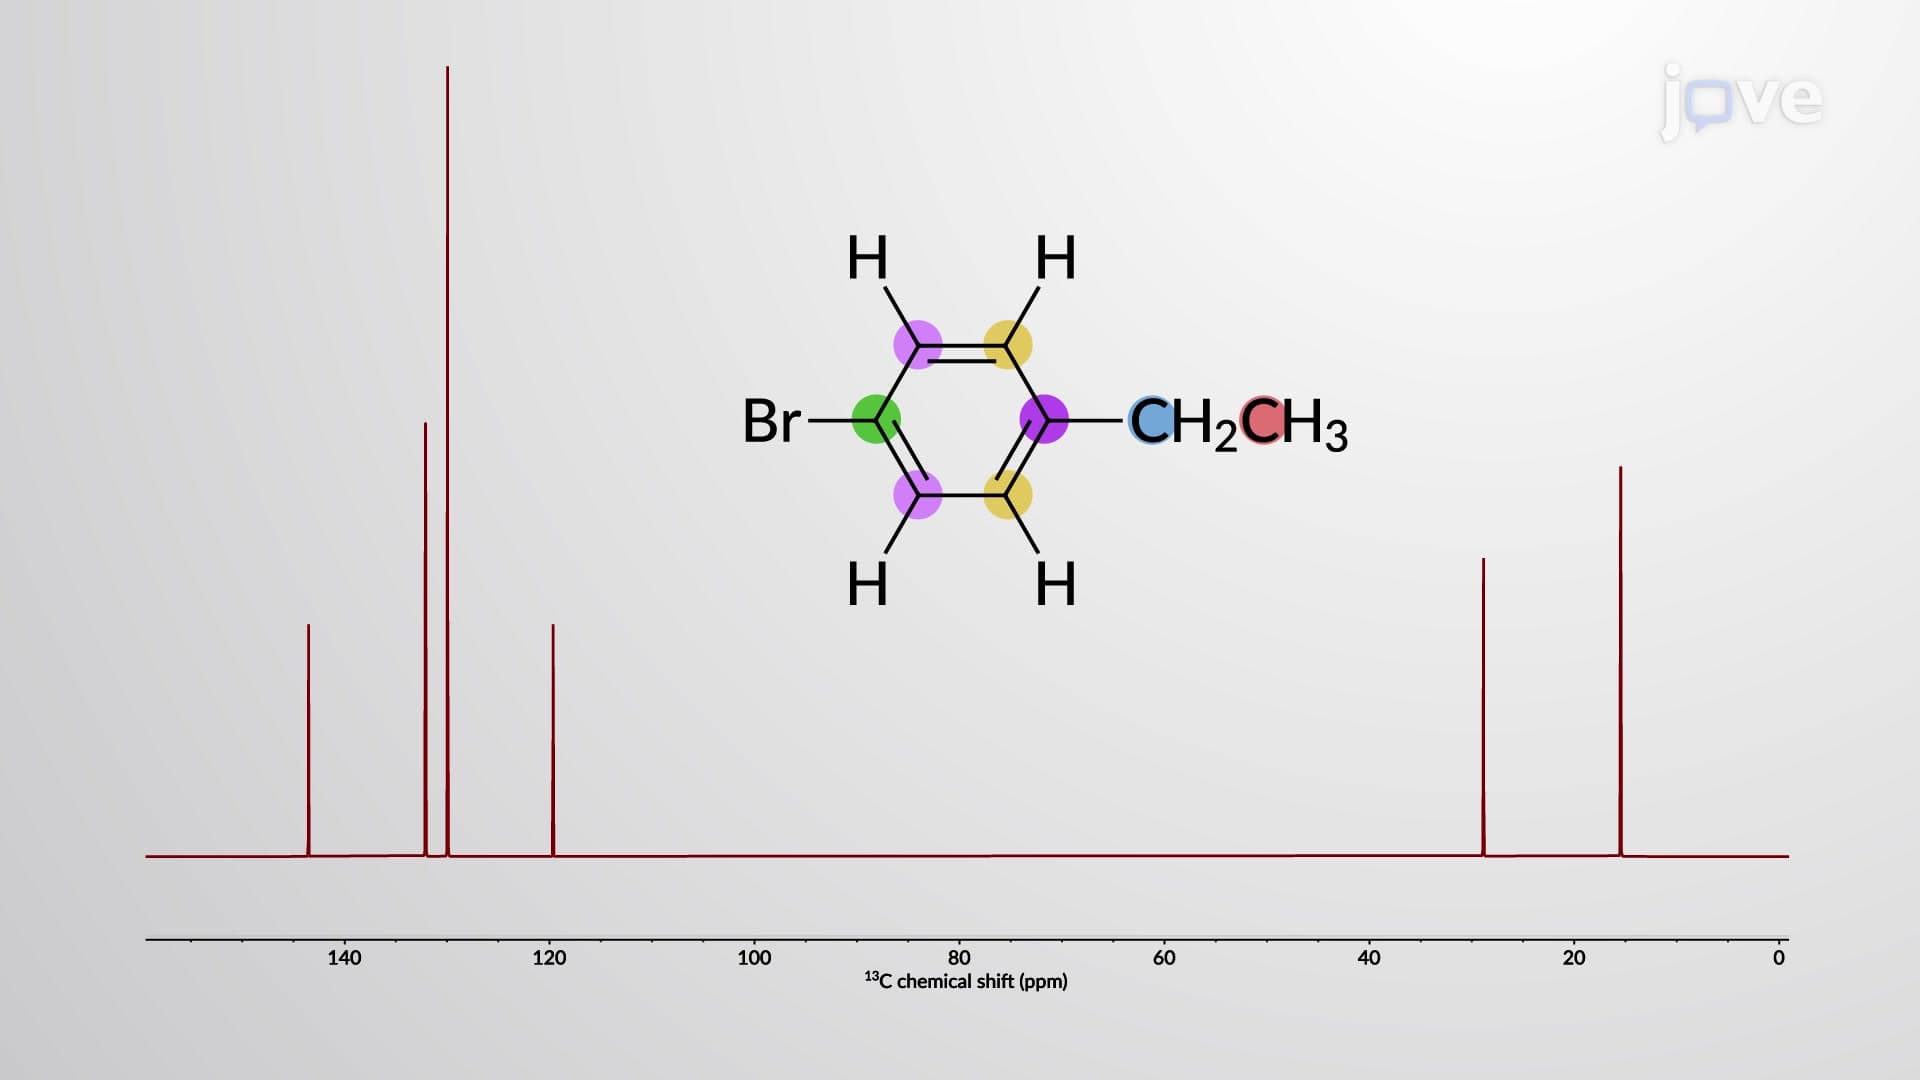
NMR Spectroscopy of Benzene Derivatives
 03:51
Molecular Orbital Theory II
 01:18
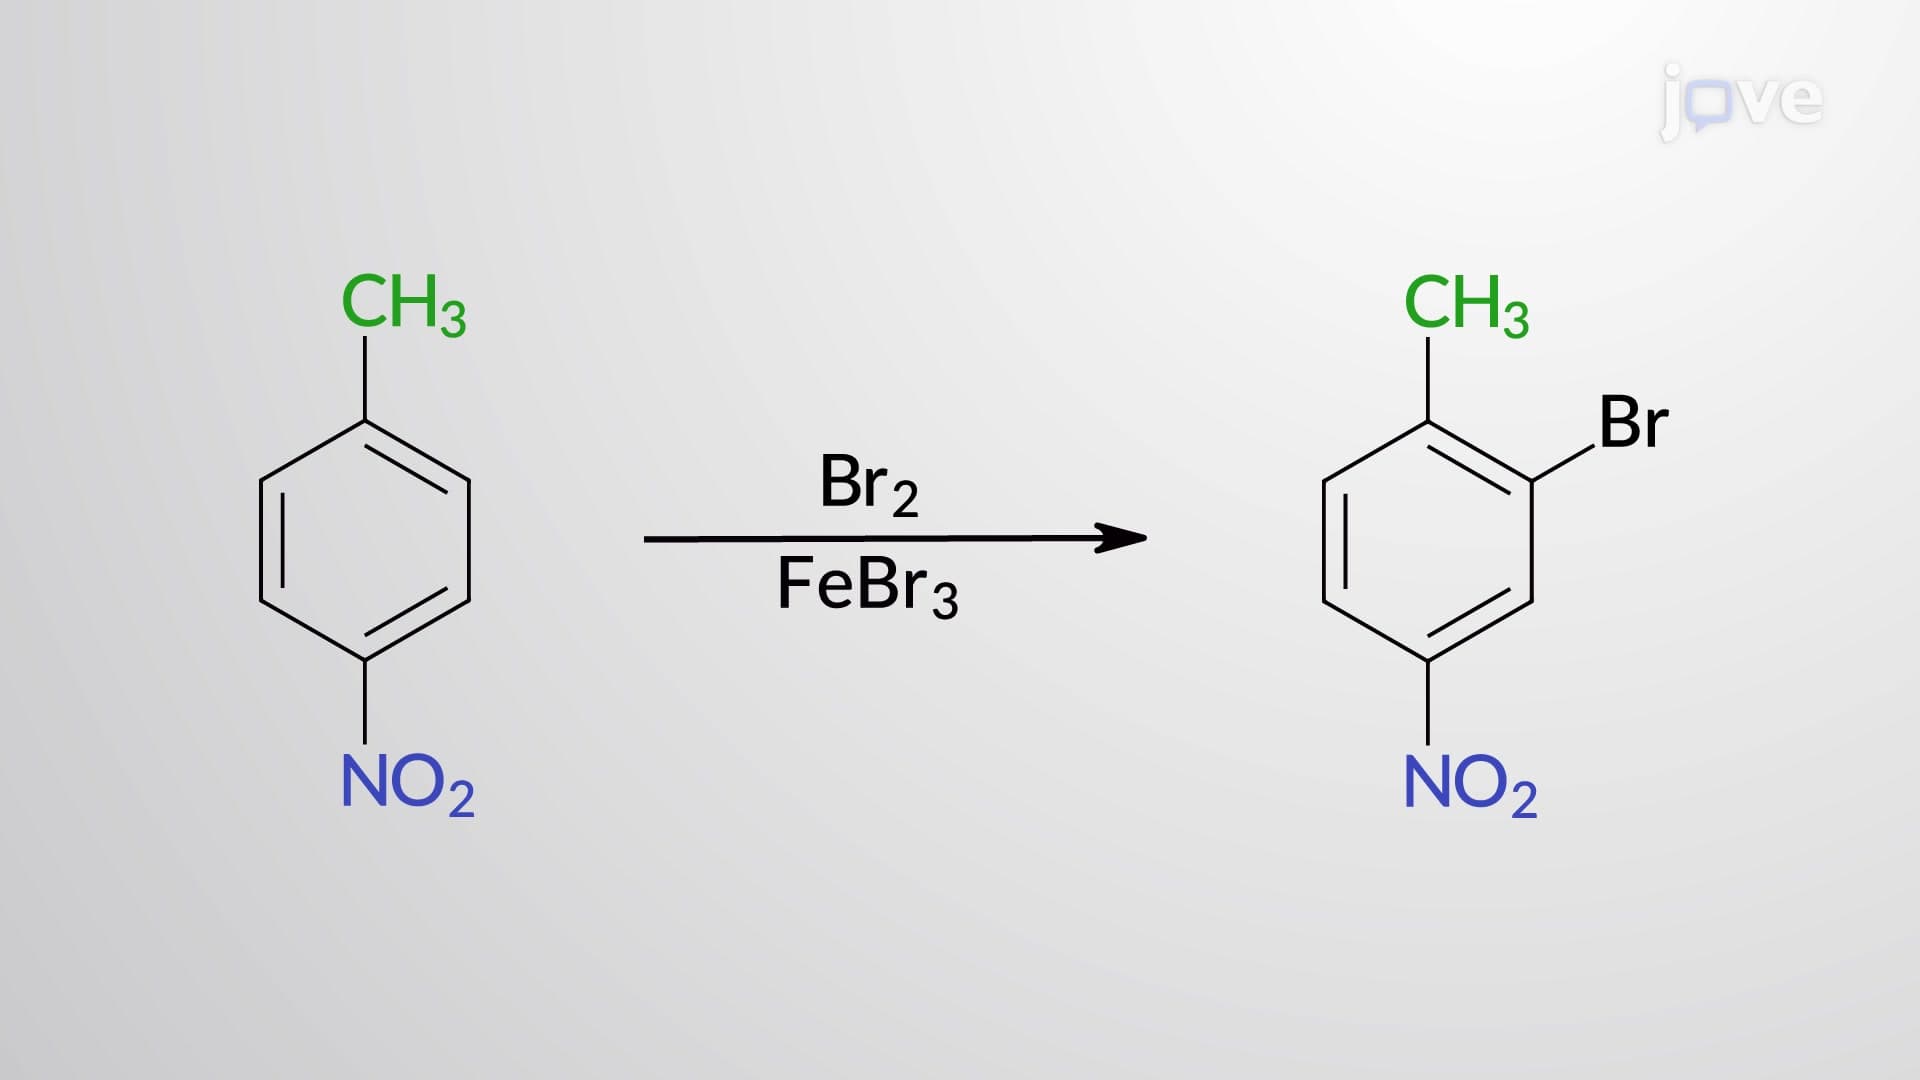
Directing and Steric Effects in Disubstituted Benzene Derivatives
 01:24
π Molecular Orbitals of 1,3-Butadiene
The simplest conjugated diene is 1,3-butadiene: a four-carbon system where each carbon is sp2-hybridized and has an unhybridized p orbital that contains an unpaired electron. According to molecular orbital theory, atomic orbitals combine to form molecular orbitals such that the number...