Video Experimental Relacionado
Updated: May 10, 2026

Investigating the Spreading and Toxicity of Prion-like Proteins Using the Metazoan Model Organism C. elegans
Published on: January 8, 2015
Las semillas de la neurodegeneración: se extienden como priones en la ELA
Magdalini Polymenidou1, Don W Cleveland
1Ludwig Institute for Cancer Research and Department of Cellular and Molecular Medicine, University of California at San Diego, 9500 Gilman Drive, La Jolla, CA 92093-0670, USA.

Las proteínas mal plegadas en enfermedades neurodegenerativas como el Alzheimer y el Parkinson pueden propagarse como priones. Este mecanismo parecido a los priones es ahora evidente en la esclerosis lateral amiotrófica (ELA), lo que sugiere vías de enfermedad compartidas.
Área de la Ciencia:
- La neurociencia es la neurociencia.
- Biología Molecular Biología Molecular
- Enfermedades por mal plegamiento de las proteínas Enfermedades por mal plegamiento de las proteínas.
Sus antecedentes:
- Las enfermedades neurodegenerativas se caracterizan por la acumulación de proteínas mal plegadas.
- Estos agregados de proteínas pueden extenderse por todo el sistema nervioso, contribuyendo a la progresión de la enfermedad.
- Un mecanismo parecido al prión, donde las proteínas mal plegadas inducen el plegamiento incorrecto en las proteínas nativas, está implicado en algunas condiciones neurodegenerativas.
Objetivo del estudio:
- Investigar el posible mecanismo parecido a los priones en la esclerosis lateral amiotrófica (ELA).
- Explorar paralelismos mecánicos entre las principales enfermedades neurodegenerativas.
- Comprender la propagación no celular autónoma de la enfermedad dentro del sistema nervioso.
Principales métodos:
- Revisión de la evidencia existente sobre el mal plegamiento y la agregación de proteínas en enfermedades neurodegenerativas.
- Análisis de estudios que implican SOD1 y TDP-43 en la patogénesis de la ELA.
- Análisis comparativo de los mecanismos de propagación de la enfermedad a través de diferentes trastornos neurodegenerativos.
Principales resultados:
- La evidencia sugiere un mecanismo parecido al prión para la agregación de proteínas en la ELA que involucra SOD1 y TDP-43.
- Este mecanismo refleja la inducción de las conformaciones patógenas por parte de la proteína priónica.
- La acumulación de proteínas mal plegadas impulsa la progresión de la enfermedad en enfermedades como el Alzheimer, el Parkinson y la enfermedad de Huntington.
Conclusiones:
- Las principales enfermedades neurodegenerativas comparten paralelismos mecánicos en su propagación no celular autónoma.
- La propagación parecida a priones de proteínas mal plegadas es una característica unificadora en varios trastornos neurológicos.
- Comprender estos mecanismos compartidos es crucial para desarrollar estrategias terapéuticas efectivas.
Videos de Conceptos Relacionados
 01:37
Neural Regulation
 03:03
Amyloid Fibrils
Amyloid deposits were observed as early as 1639 in the liver and the spleen. In 1854, Rudolph Virchow performed iodine staining, normally used to...
03:03Amyloid Fibrils
Amyloid deposits were observed as early as 1639 in the liver and the spleen. In 1854, Rudolph Virchow performed iodine staining, normally used to...
 01:29
Alzheimer Disease l: Introduction
 01:23
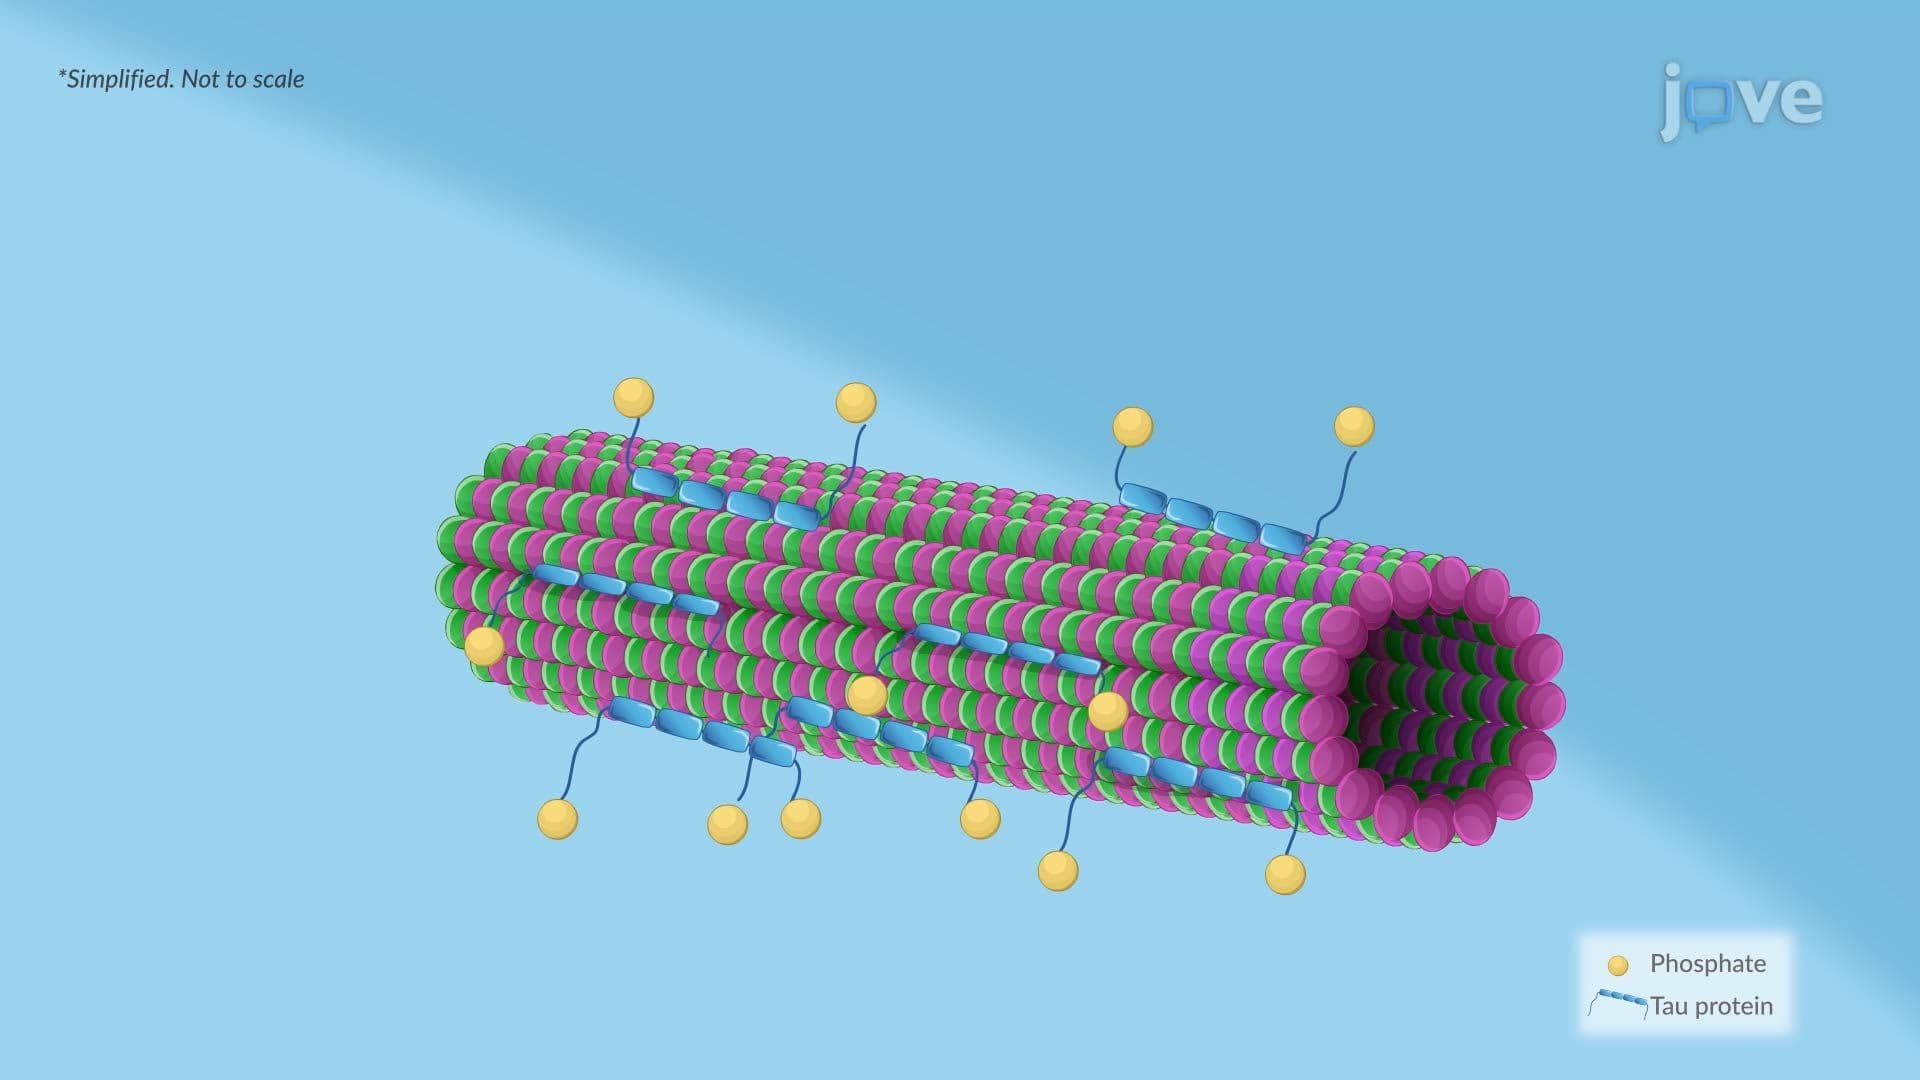
Alzheimer Disease ll: Pathophysiology
 01:24
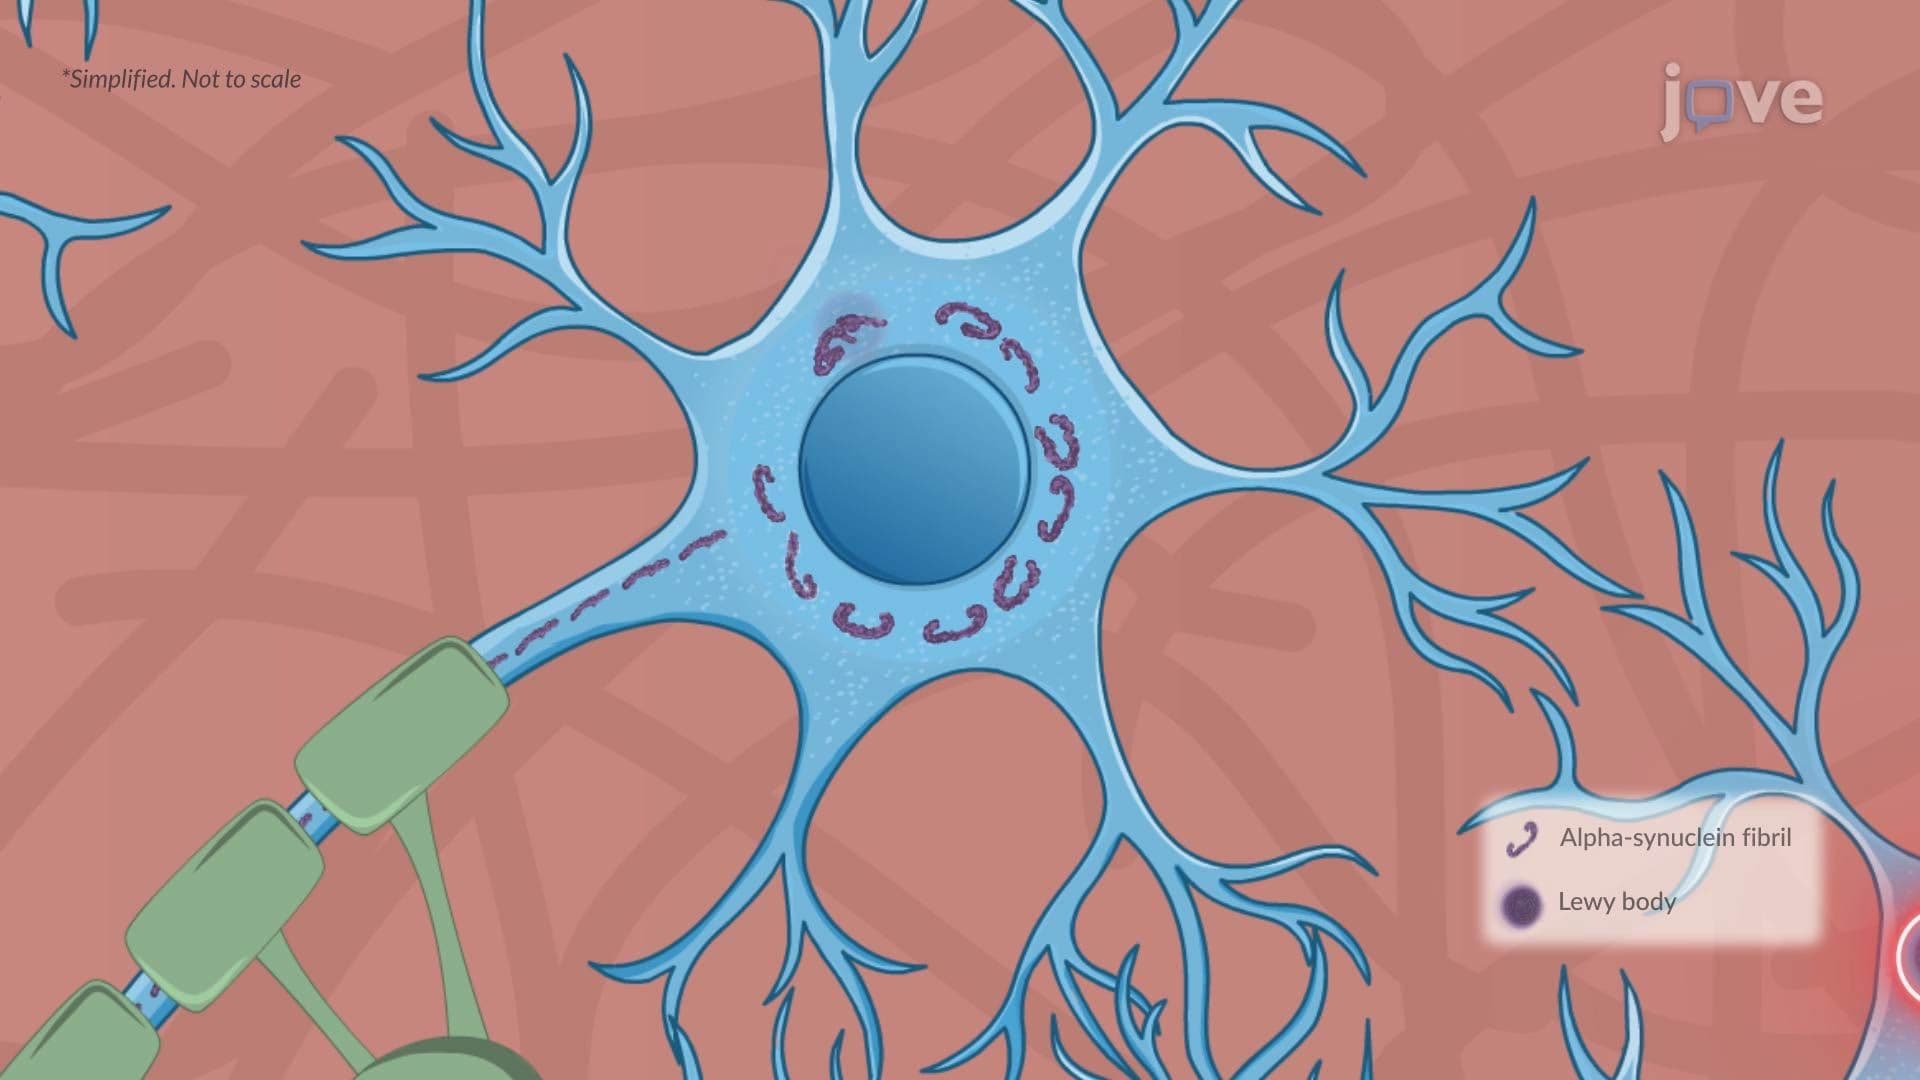
Parkinson Disease ll: Pathophysiology