Video Experimental Relacionado
Updated: Mar 9, 2026
From Molecules to Materials: Engineering New Ionic Liquid Crystals Through Halogen Bonding
Published on: March 24, 2018
Dinámica de rotación del diazabiciclo[2.2.2]octano en co-cristales isomorfos halógenos: efectos entrópicos y
Luca Catalano1,2, Salvador Perez-Estrada1, Hsin-Hua Wang3
1Department of Chemistry and Biochemistry, University of California , Los Angeles, California 90095, United States.

Este estudio revela contribuciones entálpicas y entrópicas distintas a las barreras de energía de rotación en co-cristales halógenos. Los investigadores identificaron la energía de activación más baja reportada en cristales anfidinámicos, ofreciendo información sobre la dinámica molecular.
Área de la Ciencia:
- Ingeniería de Cristal
- Química supramolecular
- Química del estado sólido
Sus antecedentes:
- El enlace halógeno (XB) es una interacción clave no covalente para la ingeniería de cristales.
- La comprensión de la dinámica de rotación en co-cristales es crucial para el diseño de máquinas y materiales moleculares.
- Los haluros de tritilacetileno (TrX) y el diazabiciclo [2.2.2] octano (dabco) forman co-cristales con potencial para el movimiento molecular controlado.
Objetivo del estudio:
- Para aclarar los componentes entálpicos y entrópicos de las barreras de energía libre rotacional en co-cristales XB.
- Investigar la formación y las características estructurales de los cocristales 1:1 entre TrX (X=I, Br, Cl) y dabco.
- Determinar la dinámica de rotación y los parámetros de activación del dabco dentro de estas estructuras cocristalinas.
Principales métodos:
- Síntesis de co-cristales mediante evaporación de disolventes y métodos mecanoquímicos.
- Difracción de rayos X monocristalino para el análisis estructural.
- La RMN de eco cuadrupolar de 2H y la RMN de temperatura variable de 1H de relajación de la red de espín (VT 1H T1) para estudios de dinámica de rotación.
Principales resultados:
- Se formaron con éxito co-cristales isomorfos 1:1 (4a y 4b) de TrI-dabco y TrBr-dabco; no se obtuvo co-cristal con TrCl.
- El análisis estructural reveló un motivo de "techo giratorio en un trípode" y diferencias sutiles en las interacciones de embalaje.
- Los estudios de RMN mostraron una rápida rotación de dabco en una superficie de energía potencial de seis veces con bajas energías de activación (Ea para 4b = 0,71 kcal mol-1), la más baja reportada para cristales anfidinámicos.
- El análisis de la ecuación de Eyring arrojó entropias de activación pequeñas y negativas (ΔS‡ = -3.0 cal mol-1 K-1) y entalpias de activación distintas (ΔH‡ para 4a = 0.95 kcal mol-1, 4b = 0.54 kcal mol-1).
Conclusiones:
- Las diferencias estéricas sutiles dentro de la cavidad del rotador de los co-cristales isomórficos dictan energías de activación rotacionales distintas.
- El estudio desentrañó con éxito las contribuciones entálpicas y entrópicas a las barreras de rotación en los co-cristales XB.
- Los hallazgos proporcionan una comprensión fundamental del movimiento molecular en sólidos, relevante para el diseño de materiales funcionales avanzados.
Más Videos Relacionados
 10:52
Line Shape Analysis of Dynamic NMR Spectra for Characterizing Coordination Sphere Rearrangements at a Chiral Rhenium Polyhydride Complex
Published on: July 27, 2022
 09:35
Preparation of a Corannulene-functionalized Hexahelicene by CopperI-catalyzed Alkyne-azide Cycloaddition of Nonplanar Polyaromatic Units
Published on: September 18, 2016
Videos de Conceptos Relacionados
 02:30
Stability of Substituted Cyclohexanes
The two chair conformations of cyclohexanes undergo rapid interconversion at room temperature. Both forms have identical energies and stabilities, each comprising equal amounts of the equilibrium mixture. Replacing a hydrogen atom with a functional group makes the two conformations energetically non-equivalent.
For example, in...
 02:02
Chair Conformation of Cyclohexane
The hydrogen atoms linked to carbons are arranged in two different axial and equatorial orientations to achieve this...
 02:11
Conformations of Cyclohexane
The chair form is the most stable and derives its name from its resemblance to the “easy chair.” In the chair conformation, two carbon atoms are arranged out-of-plane — one above and one below, minimizing the torsional strain. In the chair form, the bond angle is very close to the ideal...
 02:46
Halogenation of Alkenes
Consider the bromination of cyclopentene. Molecular bromine is polarized in the proximity of the π electrons of cyclopentene. An electrophilic bromine atom adds across the double bond, forming a cyclic bromonium ion intermediate.
 02:33
Stereoisomerism of Cyclic Compounds
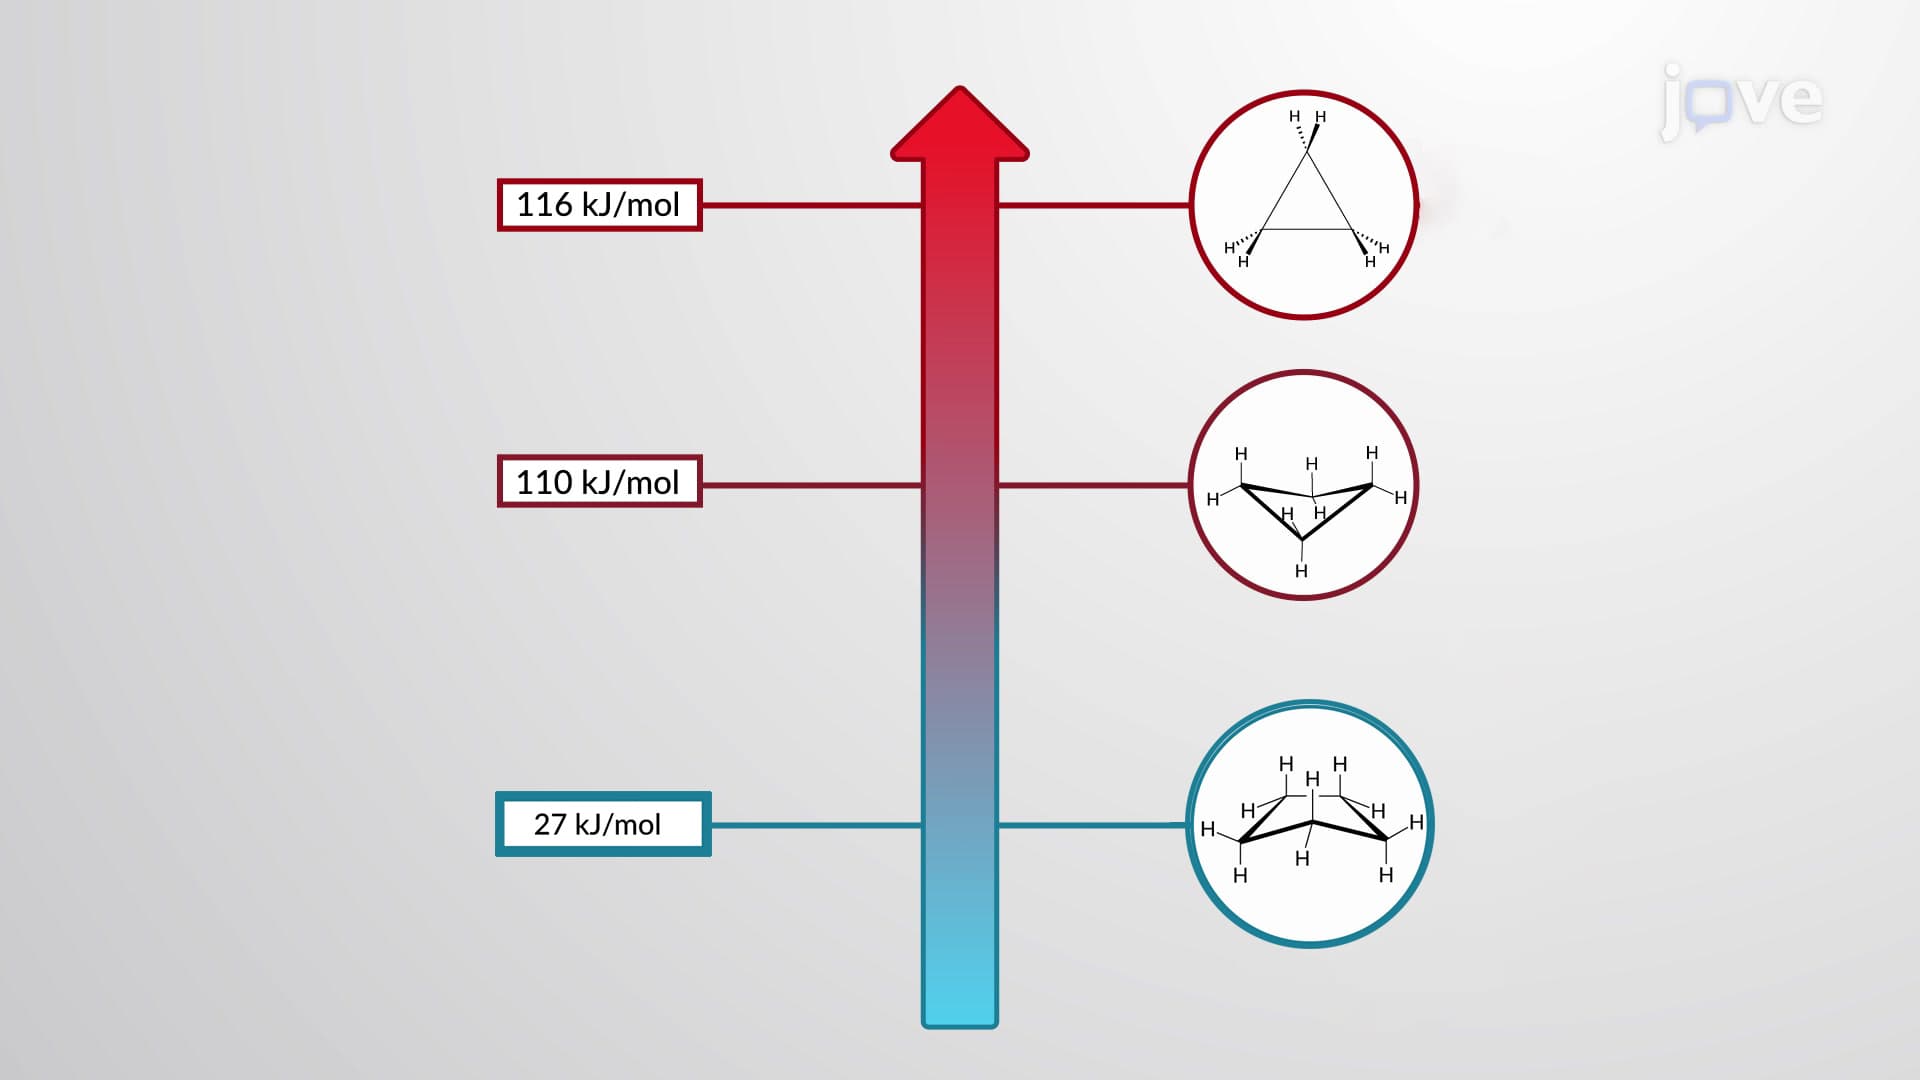 02:29
Conformations of Cycloalkanes