Video Experimental Relacionado
Updated: Feb 20, 2026
Preparation of Contiguous Bisaziridines for Regioselective Ring-Opening Reactions
Published on: July 28, 2022
Hacia el fraccionamiento de isómeros a través de la aceleración inducida por unión de la conmutación de azobenzeno
Rosaria Vulcano1, Paolo Pengo, Simone Velari
1Department of Chemistry, University of Namur (UNamur) , Rue de Bruxelles 61, Namur, 5000, Belgium.

Este estudio explora la isomerización E/Z de una molécula de uracilo-azobenceno. La formación de enlaces de hidrógeno acelera significativamente la isomerización térmica de Z a E, lo que permite un ajuste controlado de las configuraciones moleculares.
Área de la Ciencia:
- Química supramolecular
- La fotoquímica
- Productos electrónicos orgánicos
Sus antecedentes:
- Los derivados de uracil-azobenzeno ofrecen potencial para materiales sensibles a la luz.
- Los complejos enlazados con hidrógeno pueden modular las propiedades moleculares.
Objetivo del estudio:
- Investigar la cinética de isomerización E/Z de un derivado del uracilo-azobenceno.
- Determinar el efecto del triple enlace de hidrógeno en la isomerización.
- Explorar el ajuste controlable de los isómeros de configuración.
Principales métodos:
- Espectroscopia UV-vis
- Espectroscopia de resonancia magnética nuclear de protones (1H NMR)
- Cálculos de la teoría de la función de densidad (DFT)
Principales resultados:
- La formación de un triple enlace H acelera la isomerización térmica Z → E en 4 veces.
- El enlace H alarga el enlace NN aumentando el carácter antienlace π*.
- La reducción de la barrera de torsión NN conduce a una isomerización térmica más rápida.
Conclusiones:
- El triple enlace H modula efectivamente la cinética de isomerización de los derivados de uracil-azobenzeno.
- La isomerización E → Z controlada por luz y la isomerización Z → E acelerada permiten el ajuste fraccionado.
- Este sistema demuestra el potencial de los interruptores moleculares controlables.
Videos de Conceptos Relacionados
 01:13
Electrophilic Aromatic Substitution: Fluorination and Iodination of Benzene
 02:36
Regioselectivity and Stereochemistry of Hydroboration
Hydroboration proceeds in a concerted fashion with the attack of borane on the π bond, giving a cyclic four-centered transition state. The –BH2 group is bonded to the less substituted carbon and –H to the more substituted carbon. The concerted nature requires the simultaneous addition of –H and –BH2 across the same face of the alkene giving syn stereochemistry.
 02:43
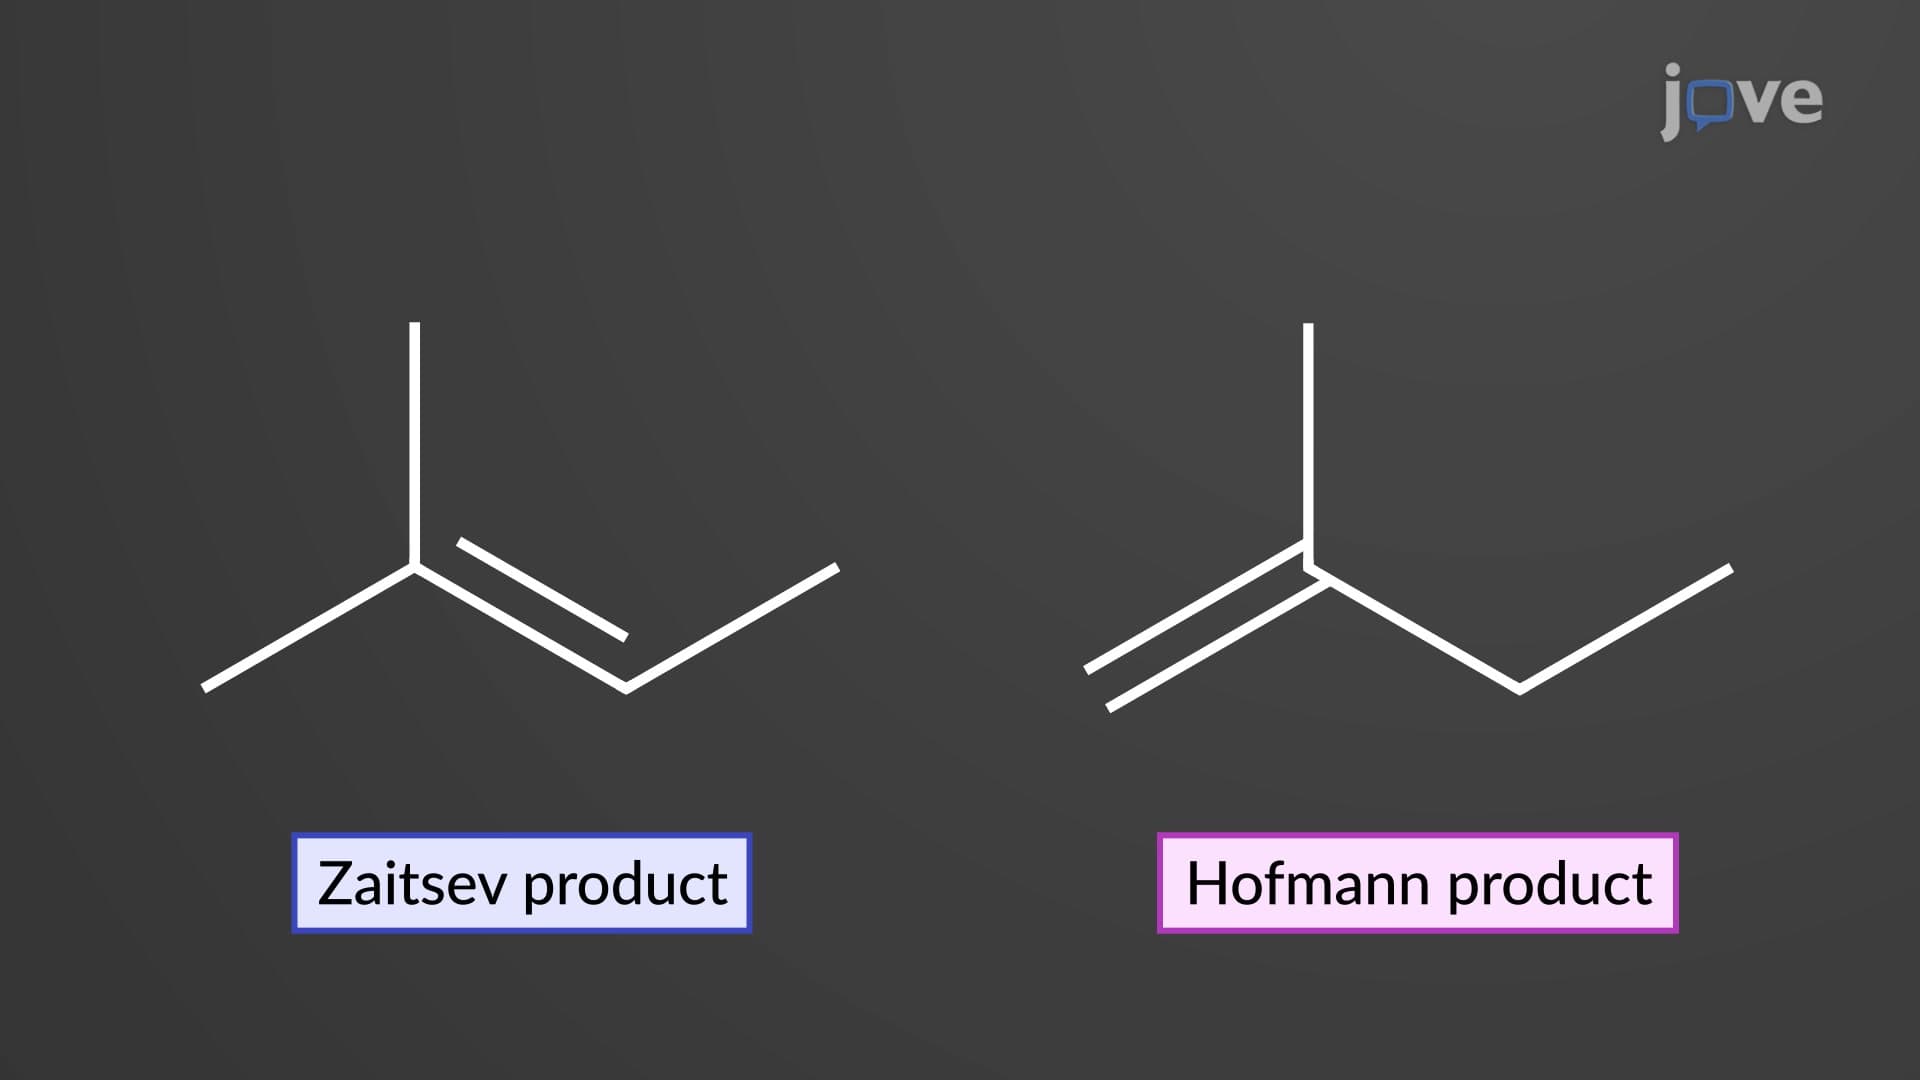
E1 Reaction: Stereochemistry and Regiochemistry
 01:28
Reduction of Benzene to Cyclohexane: Catalytic Hydrogenation
 01:11
Nucleophilic Aromatic Substitution: Elimination–Addition
 01:15
Electrophilic Aromatic Substitution: Chlorination and Bromination of Benzene