Video Experimental Relacionado
Updated: Jun 29, 2025

Biosensor-based High Throughput Biopanning and Bioinformatics Analysis Strategy for the Global Validation of Drug-protein Interactions
Published on: December 1, 2020
Diseño de novo de proteínas de unión a fármacos con energía y especificidad de unión predecibles
Lei Lu1, Xuxu Gou2, Sophia K Tan1
1Department of Pharmaceutical Chemistry & Cardiovascular Research Institute, University of California, San Francisco, CA 94158, USA.

El diseño computacional de proteínas ahora puede crear enlaces de moléculas pequeñas de alta afinidad. Este estudio demuestra el diseño de novo de proteínas para los inhibidores de la poli (ADP-ribosa) polimerasa-1, logrando excelentes afinidades de unión e interacciones validadas.
Área de la Ciencia:
- Ingeniería de proteínas y diseño computacional de fármacos.
- Biología estructural y dinámica molecular.
- Reconocimiento de farmacoforos y desarrollo de inhibidores.
Sus antecedentes:
- El diseño de proteínas de novo para la unión de moléculas pequeñas está avanzando.
- Lograr una alta afinidad y especificidad a menudo requiere una amplia optimización posterior al diseño.
- Los métodos computacionales son cada vez más importantes en el descubrimiento de fármacos.
Objetivo del estudio:
- Para diseñar computacionalmente una nueva proteína capaz de unir moléculas pequeñas.
- Para dirigirse a un farmacóforo común en los inhibidores de la poli (ADP-ribosa) polimerasa-1 (PARP-1).
- Validar la precisión del diseño computacional a través de métodos experimentales y de simulación.
Principales métodos:
- Utilizó un procedimiento computacional para el diseño de proteínas de novo.
- Se empleó cristalografía de rayos X para confirmar las interacciones proteína-fármaco.
- Realizó simulaciones de dinámica molecular para analizar los mecanismos de unión.
- Energías libres de enlace calculadas para su comparación con datos experimentales.
Principales resultados:
- Se diseñaron con éxito tres proteínas, una de las cuales exhibió una unión de alta afinidad (< 5 nM a baja micromolar) a diferentes inhibidores de PARP-1.
- Las estructuras de rayos X verificaron las interacciones precisas entre las proteínas diseñadas y los inhibidores.
- Los cálculos de energía libre vinculantes coincidieron estrechamente con las mediciones de afinidad experimentales.
- Las simulaciones de dinámica molecular proporcionaron información sobre el papel de las moléculas de agua en el proceso de unión.
Conclusiones:
- El diseño de novo de proteínas de unión de moléculas pequeñas de alta afinidad es factible utilizando solo enfoques computacionales.
- El procedimiento computacional desarrollado permite el diseño de proteínas con afinidades y especificidades de unión ajustables.
- Este trabajo avanza en el campo de la ingeniería de proteínas para el desarrollo de fármacos específicos.


Videos de Conceptos Relacionados
 01:49
Conserved Binding Sites
Binding sites are often located in large pockets, and if their location on a protein’s surface is unknown, it can be predicted using various approaches. The energetic method computationally...
 01:28
Structure-Activity Relationships and Drug Design
SAR studies the intricate relationship between a drug's chemical structure and biological activity. It focuses on understanding how modifications to a drug's structure can influence...
 01:22
Protein-Drug Binding: Determination Methods
Indirect methods involve isolating the bound drug from its free form in biological samples such as blood, serum, or plasma. These techniques aim to measure the percentage of drugs bound to proteins. Equilibrium dialysis is a commonly used method where the free drug concentration at equilibrium is measured by separating the bound...
 02:18
The Equilibrium Binding Constant and Binding Strength
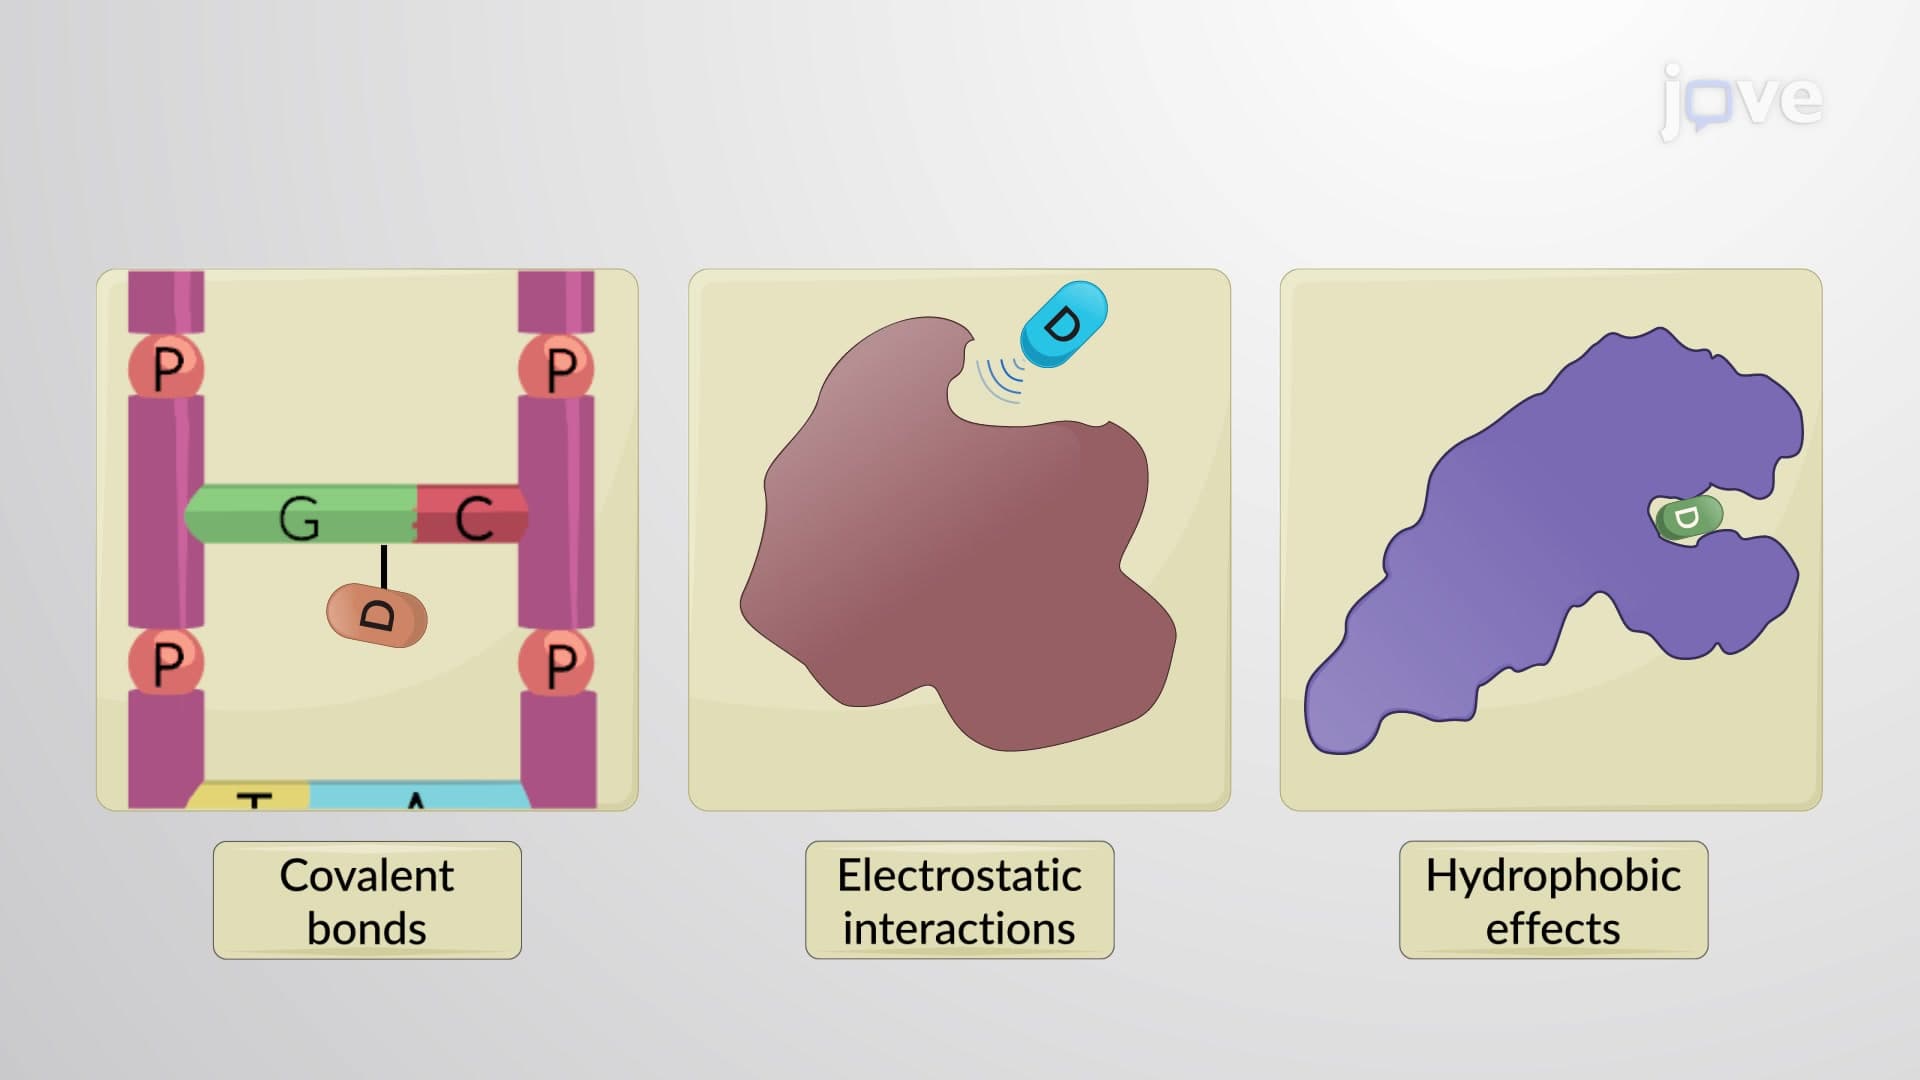 01:25
Drug-Receptor Bonds
In...
 01:16
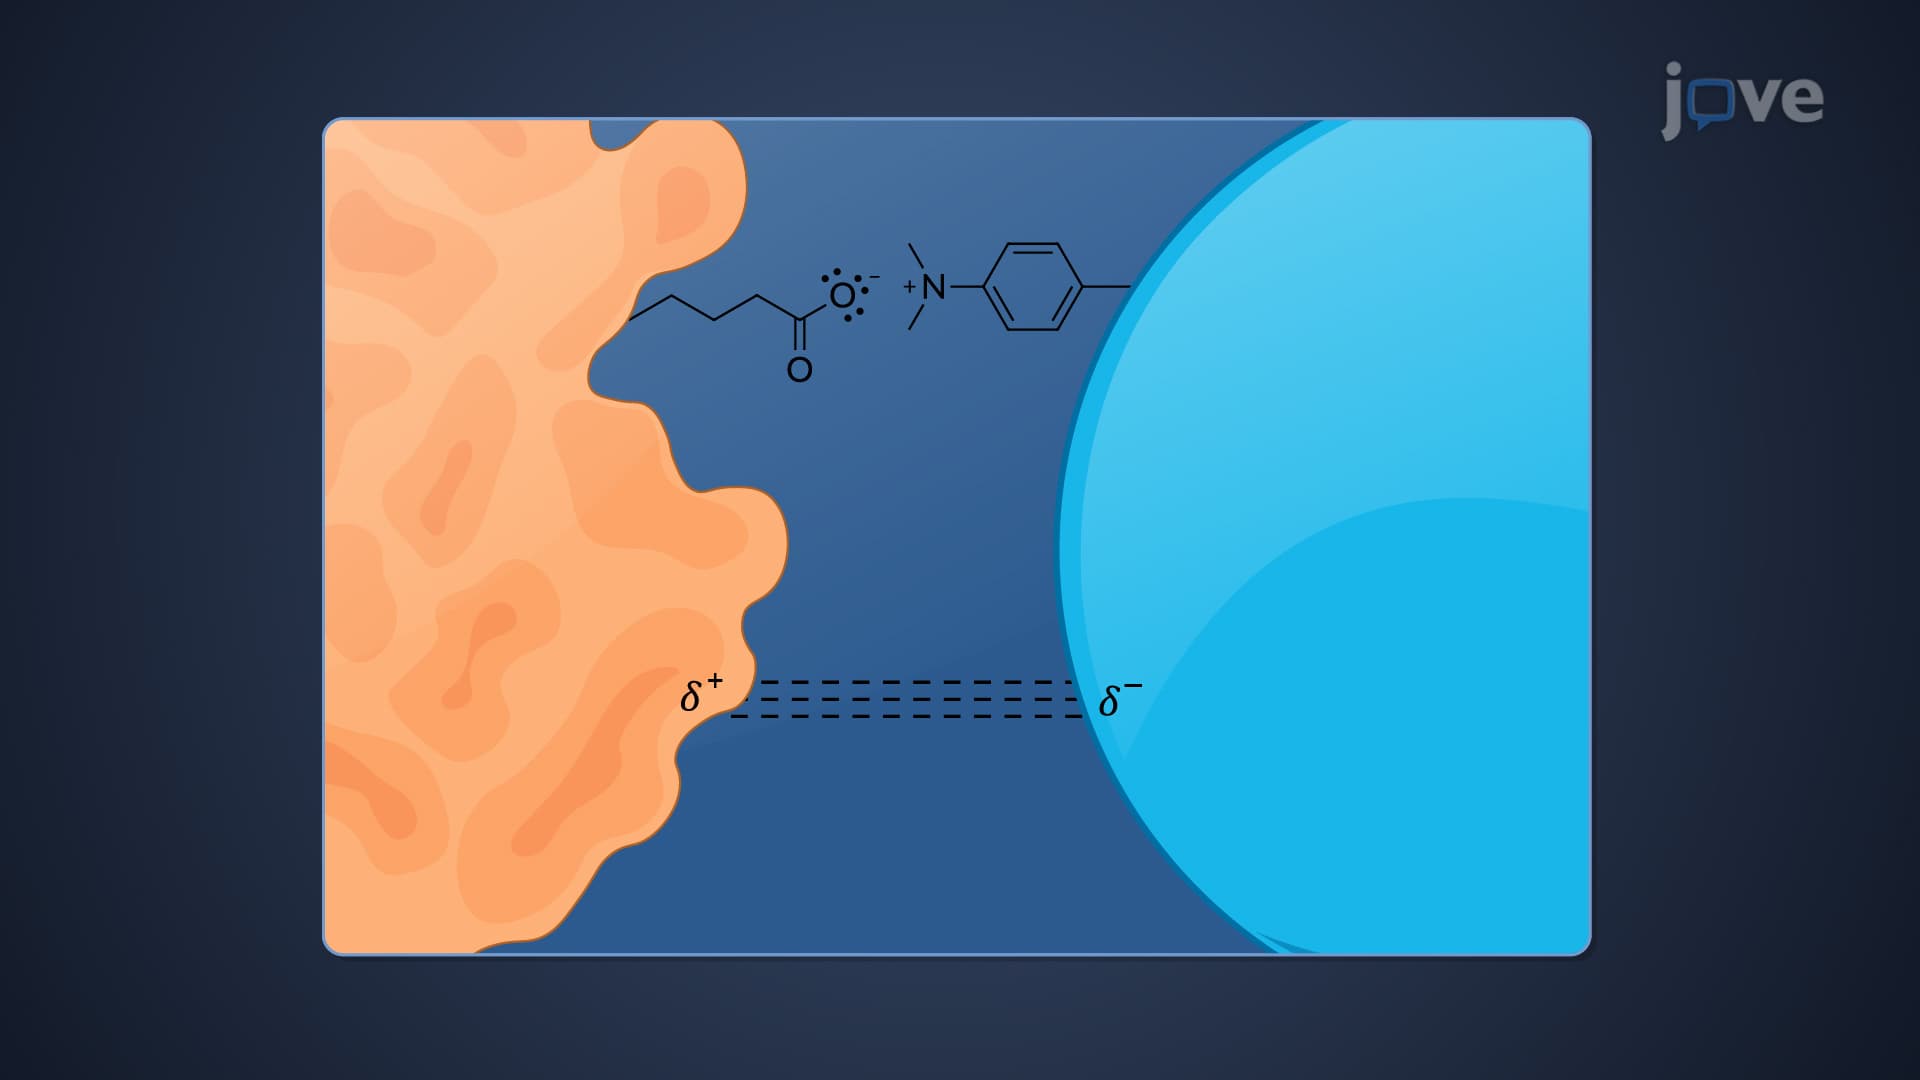
Protein-Drug Binding: Mechanism and Kinetics
Various forces drive these interactions, including hydrogen bonds, hydrophobic interactions, ionic bonds, electrostatic interactions, and van der Waals forces. These bonds enable drugs to bind to specific sites on proteins,...