Video Experimental Relacionado
Updated: Jun 5, 2026
10:17
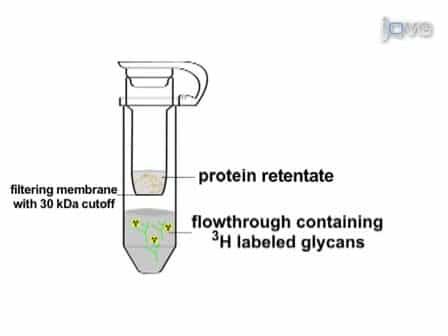
Pulse-chase Analysis of N-linked Sugar Chains from Glycoproteins in Mammalian Cells
Published on: April 28, 2010
Defectos reversibles en la glicosilación vinculada a O y la expresión del receptor de LDL en un mutante con
Cell
|March 14, 1986

Resumen
Los mutantes de células de hámster (ldld) que carecen de UDP-galactosa y UDP-N-acetilgalactosamina 4-epimerasa no pueden sintetizar azúcares esenciales. La suplementación con galactosa y GalNAc corrige todos los defectos de glicosilación, incluida la actividad del receptor de LDL.
Área de la Ciencia:
- La bioquímica es la bioquímica.
- Biología celular Biología celular.
- Genética La genética.
Sus antecedentes:
- Anteriormente se había aislado un inusual mutante de células de hámster (ldld), que mostraba una actividad defectuosa del receptor de LDL.
- Este defecto está relacionado con la incapacidad de la célula para expresar la actividad del receptor de LDL en condiciones normales de cultivo.
Objetivo del estudio:
- Para identificar la deficiencia enzimática específica en las células ldlD responsables de sus defectos de glicosilación.
- Para aclarar el papel de la UDP-galactosa y la UDP-N-acetilgalactosamina (GalNAc) en la glicosilación celular y la función del receptor de LDL.
Principales métodos:
- Ensayos bioquímicos para medir la actividad enzimática en las células ldlD.
- Experimentos de cultivo celular con suplementos de medios variados (suero, glucosa, galactosa, GalNAc).
- Análisis de los patrones de glicosilación en los glucolipidos y las glicoproteínas sintetizadas.
Principales resultados:
- Las células ldlD son deficientes en UDP-galactosa y UDP-N-acetilgalactosamina (GalNAc) 4-epimerasa.
- Esta deficiencia impide la síntesis normal de UDP-galactosa y UDP-GalNAc en medios basados en glucosa, lo que lleva a una síntesis defectuosa de glicolipidos y glicoproteínas.
- La galactosa exógena y GalNAc corrigieron completamente todas las anomalías fenotípicas observadas, incluida la expresión del receptor de LDL.
Conclusiones:
- La deficiencia de 4-epimerasa es la única causa de los defectos de glicosilación en las células ldlD.
- Las cadenas de carbohidratos vinculadas por O son críticas para la estabilidad del receptor de LDL.
- Las células ldlD ofrecen un modelo valioso para el estudio de las biomoléculas que contienen galactosa y GalNAc.
Más Videos Relacionados
Videos de Conceptos Relacionados
 01:24
Oligosaccharide Assembly
Protein glycosylation starts in the ER lumen and continues in the Golgi apparatus. Glycosyltransferases catalyze the addition of sugar molecules or glycosylation of proteins. Usually, these enzymes add sugars to the hydroxyl groups of selected serine or threonine residues to form O-linked glycans or the amino groups of asparagine residues to form N-linked glycans. Different positions on the same polypeptide chain can contain differently linked glycans.
Multiple sugar molecules that may or may...
Multiple sugar molecules that may or may...
 01:27
Glucose Transporters
Glucose transporters facilitate the transport of glucose across the cell membrane. In addition to glucose, some glucose transporters can also aid the movement of other hexoses such as fructose, mannose, and galactose.
Facilitated diffusion-glucose transporters (GLUTs) are encoded by the solute-linked carrier (SLC) family 2, subfamily A gene family, or SLC2A. The 14 GLUT protein members are distributed into three classes:
Facilitated diffusion-glucose transporters (GLUTs) are encoded by the solute-linked carrier (SLC) family 2, subfamily A gene family, or SLC2A. The 14 GLUT protein members are distributed into three classes:
 01:05
Proteoglycans
Glycans, a class of complex heterogeneous molecules, can be covalently attached to proteins to form glycosylated proteins that regulate various physiological and pathological processes. Glycosylated proteins or glycoproteins comprise N-linked and O-linked oligosaccharides. O-glycosylation is the most common type of protein glycosylation. Here, glycans attach to the oxygen atom of the hydroxyl groups of Serine or Threonine residues. O-linked glycosylation occurs later in protein processing,...
 01:20
Inborn Errors of Metabolism
Phenylketonuria (PKU) is a protein metabolism disorder characterized by high blood levels of the amino acid phenylalanine. This results from a mutation in the gene responsible for phenylalanine hydroxylase, an enzyme that converts phenylalanine into tyrosine. When this enzyme is deficient, phenylalanine builds up in the blood, leading to symptoms such as vomiting, rashes, seizures, growth deficiency, and severe mental retardation. An early diagnosis and a diet restricting phenylalanine intake...
 01:25
Jaundice
Jaundice, or icterus, is the yellow discoloration of the skin, sclerae, and mucous membranes. It happens when plasma bilirubin levels rise above 2.5-3 mg/dL, leading to bilirubin deposition in tissue.Bilirubin is a byproduct of hemoglobin degradation. In macrophages, hemoglobin breaks down into globin and heme. Globin is converted into amino acids, while heme is turned into biliverdin by heme oxygenase, which is then reduced to unconjugated bilirubin by biliverdin reductase.Unconjugated...