Video Experimental Relacionado
Updated: Sep 10, 2025
10:02
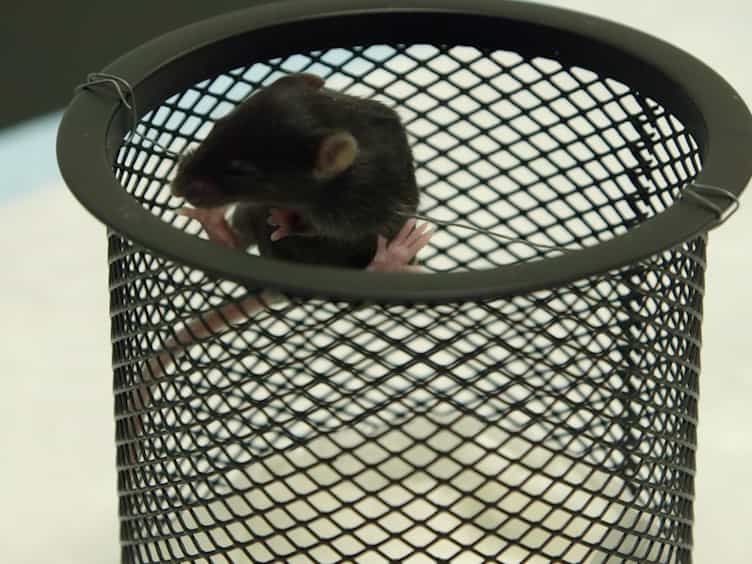
A Battery of Motor Tests in a Neonatal Mouse Model of Cerebral Palsy
Published on: November 3, 2016
24.5K
Programa de cribado de recién nacidos por atrofia muscular espinal en la región de Campania (Italia): limitaciones
Adelaide Ambrosio1, Tiziana Fioretti1, Barbara D'Andrea1
1CEINGE Advanced Biotechnologies Franco Salvatore, s.c.a r.l., 80145 Naples, Italy.
International journal of neonatal screening
|August 22, 2025

Resumen
El cribado de recién nacidos para la atrofia muscular espinal (AMS) en Italia identificó con éxito a 11 niños afectados entre 77.945 recién nacidos. La detección temprana y la terapia génica mejoraron los resultados, lo que demuestra que el programa
Área de la Ciencia:
- Genética y genómica
- Neurología
- Salud pública
Sus antecedentes:
- La atrofia muscular espinal (AMS) es una enfermedad genética grave causada principalmente por la deleción homocigótica del gen SMN1.
- La gravedad de la AME se correlaciona con el número de copias del gen SMN2.
- Los programas de detección de recién nacidos (NBS) son cruciales para el diagnóstico y tratamiento tempranos de la AME.
Objetivo del estudio:
- Para presentar los resultados iniciales de dos años del programa SMA NBS en Campania, Italia.
- Evaluar el rendimiento de un procedimiento de cribado semiautomático para la AME.
- Evaluar el potencial para identificar a los portadores de AME y a las familias en riesgo.
Principales métodos:
- Se extrajo ADN genómico de manchas de sangre seca (DBS) y sangre periférica de 77.945 recién nacidos.
- Se utilizó la reacción en cadena de la polimerasa cuantitativa (qPCR) para evaluar el número de copias del gen SMN1.
- Se empleó la amplificación de sonda de ligadura múltiple (MLPA) para el análisis del número de copias SMN1/SMN2 en casos positivos y padres.
Principales resultados:
- Se identificaron once niños con AME.
- Seis pacientes tenían dos copias de SMN2, uno de los cuales presentaba síntomas graves al nacer.
- La qPCR no amplificó el gen de referencia RPP30 en 10 muestras, lo que indica una limitación.
Conclusiones:
- El programa SMA NBS demostró un alto rendimiento en la detección de deleciones homocigotas del exón 7 de SMN1.
- El tratamiento temprano con terapia génica se inició dentro de los 20 días para los recién nacidos elegibles.
- Abordar el problema de la amplificación de genes de referencia podría permitir la detección de portadores y la evaluación de riesgos para las familias.