Video Experimental Relacionado
Updated: Sep 10, 2025
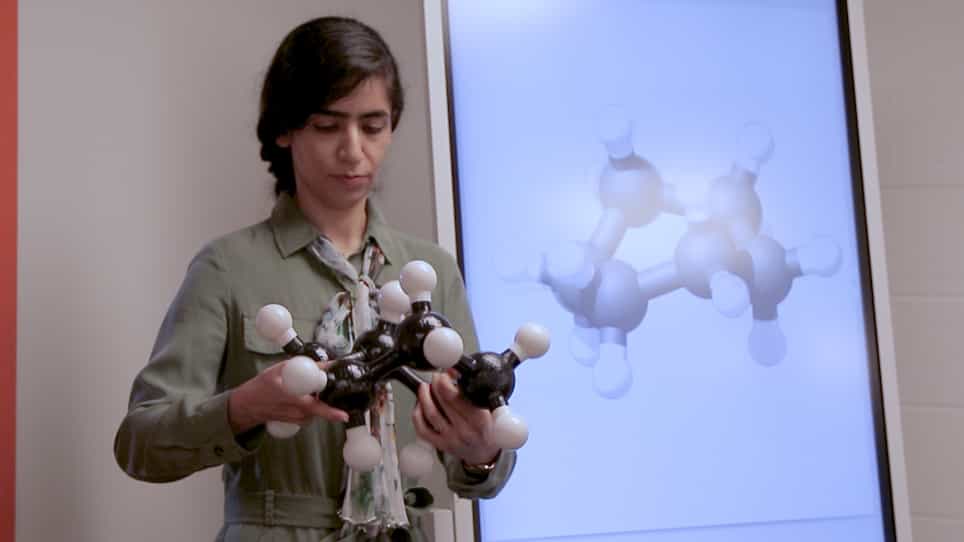

Interactive Molecular Model Assembly with 3D Printing
Published on: August 13, 2020
Un campo de fuerza basado en máquina del Comité Bayesiano para compuestos orgánicos de nitrógeno
Hyun Gyu Park1, Gi Beom Sim1, Jung Woon Yang1,2
1Department of Energy Science, Sungkyunkwan University, Seobu-ro 2066, Suwon 16419, Republic of Korea.

Los campos de fuerza de aprendizaje automático (MLFF) ofrecen simulaciones eficientes y precisas para compuestos de carbono-nitrógeno-hidrógeno (C-N-H). Un modelo Robust Bayesian Committee Machine (RBCM) predice con precisión las superficies de energía potencial para las moléculas orgánicas.
Área de la Ciencia:
- Química computacional
- Ciencias de los materiales
- Física Química
Sus antecedentes:
- Las simulaciones atómicas a gran escala son cruciales pero son costosas desde el punto de vista computacional.
- Los campos de fuerza de aprendizaje automático (MLFF) ofrecen una alternativa precisa y rentable a los métodos tradicionales como la teoría funcional de densidad (DFT).
- Los MLFF basados en el núcleo enfrentan desafíos en la generalización a través de diversos entornos y compuestos atómicos.
Objetivo del estudio:
- Desarrollar un campo de fuerza robusto de aprendizaje automático (MLFF) aplicable a varios compuestos de carbono-nitrógeno-hidrógeno (C-N-H).
- Superar las limitaciones de los modelos basados en núcleos existentes para predecir las energías potenciales en diferentes estructuras moleculares.
- Para permitir simulaciones eficientes y precisas de los sistemas CNH.
Principales métodos:
- Desarrolló un nuevo MLFF utilizando el marco Robust Bayesian Committee Machine (RBCM).
- Entrenado el MLFF basado en RBCM utilizando cálculos de primeros principios y simulaciones de dinámica molecular.
- Utilizó diversas moléculas de C-N-H para la generación de datos de capacitación integral.
Principales resultados:
- El MLFF basado en RBCM demostró un excelente acuerdo con los resultados de DFT para estructuras de aminas más largas.
- Se lograron predicciones precisas para dos reacciones de Diels-Alder, validando el rendimiento del modelo.
- El MLFF desarrollado captura efectivamente las superficies de energía potencial de las moléculas orgánicas.
Conclusiones:
- Los modelos de aprendizaje automático, específicamente el MLFF basado en RBCM, pueden predecir con precisión las superficies de energía potencial para las moléculas orgánicas C-N-H.
- Este enfoque mejora significativamente la eficiencia de la simulación en comparación con los métodos tradicionales.
- El MLFF desarrollado proporciona una herramienta poderosa para estudiar una amplia gama de compuestos C-N-H.
Más Videos Relacionados
 05:57
Author Spotlight: In Silico Creation and Impact of Carbonylated Amino Acids on Protein Structure and Function
Published on: April 26, 2024
 07:31
Author Spotlight: Advancing Cell Membrane Biophysics - Exploring Interactions and Challenges Through Experimental and Computational Approaches
Published on: September 1, 2023
Videos de Conceptos Relacionados
 02:00
Molecular Models
 02:06
Newman Projections
The organic molecules rotate across the single bonds leading to numerous temporary three-dimensional structures of varying energy known as...
 03:02
Organic Compounds
 02:27
Predicting Molecular Geometry
 02:35
Noncovalent Attractions in Biomolecules
Four types of noncovalent interactions are hydrogen bonds, van der Waals forces, ionic bonds, and hydrophobic interactions.
Hydrogen bonding results from the electrostatic attraction of a hydrogen atom covalently bonded to a strong-electronegative atom like oxygen,...
 01:18
Structure of Benzene: Molecular Orbital Model