Video Experimental Relacionado
Updated: Sep 10, 2025
Experimental Methods for Spin- and Angle-Resolved Photoemission Spectroscopy Combined with Polarization-Variable Laser
Published on: June 28, 2018
Extender la teoría funcional de la densidad optimizada orbital a L-edge XPS y más allá: acoplamiento de espín-órbita
Richard Kang1,2, Leonardo A Cunha1,2,3, Diptarka Hait4,5,6,7
1Kenneth S. Pitzer Center for Theoretical Chemistry, Department of Chemistry, University of California, Berkeley, California 94720, United States.

Este estudio introduce un nuevo método mecánico cuántico para calcular con precisión las energías de unión de electrones del núcleo (CEBEs) para los bordes L y superiores, mejorando la interpretación de la espectroscopia de fotoelectrones de rayos X (XPS). El método mejorado muestra una alta precisión para los elementos de la tercera fila, avanzando la química computacional.
Área de la Ciencia:
- Química computacional
- Mecánica Cuántica
- Espectroscopia
Sus antecedentes:
- Las energías de unión de electrones del núcleo (CEBEs) son cruciales para interpretar la espectroscopia de fotoelectrones de rayos X (XPS).
- La teoría funcional de densidad optimizada orbital (OO-DFT) predice con precisión los CEBE de borde K, pero tiene problemas con el acoplamiento de espín-órbita (SOC) en los bordes L y superiores.
- Se necesitan cálculos precisos de CEBE para los elementos con un momento angular distinto de cero en los orbitales de la cáscara interna.
Objetivo del estudio:
- Extender la aplicabilidad de OO-DFT a bordes L y superiores mediante la incorporación de acoplamiento de espín-órbita (SOC).
- Desarrollar un método computacional que prediga con precisión los CEBE, incluidos los efectos SOC, para elementos más pesados.
- Proporcionar una herramienta más fiable para interpretar los datos XPS que involucran espectros de borde L y superiores.
Principales métodos:
- Utilizó OO-DFT de capa abierta con spin restringido para crear una base de estados de agujero de núcleo.
- Se utilizó la interacción de configuración no ortogonal (NOCI) para calcular los elementos de la matriz del hamiltoniano completo con SOC.
- Se utilizó un operador SOC de 1 electrón filtrado parametrizado con el hamiltoniano de Dirac-Coulomb-Breit (DCB).
Principales resultados:
- El método, denominado NO-QDPT/SCAN, logró un acuerdo casi cuantitativo con los valores experimentales de división por dobles (DS) para los elementos de la tercera fila.
- Los CEBE calculados, corregidos por correlación dinámica y divididos por SOC, mostraron una alta precisión (alrededor de 0,2 eV) para los bordes L de los átomos de la tercera fila.
- La precisión disminuyó para los elementos de la cuarta fila, particularmente desde la mitad de la serie de metales de transición 3d en adelante, con el aumento del número atómico.
Conclusiones:
- El método NO-QDPT/SCAN desarrollado con un operador SOC de 1 electrón seleccionado por DCB es un avance significativo para el cálculo de CEBE de borde L.
- El enfoque proporciona resultados precisos para moléculas con átomos de tercera fila, mejorando la interpretación de los datos XPS.
- Se necesita un mayor desarrollo del método para mejorar la precisión de los elementos más pesados en la cuarta fila y más allá.
Más Videos Relacionados


Videos de Conceptos Relacionados
 02:35
Molecular Orbital Theory I
 03:51
Molecular Orbital Theory II
 02:38
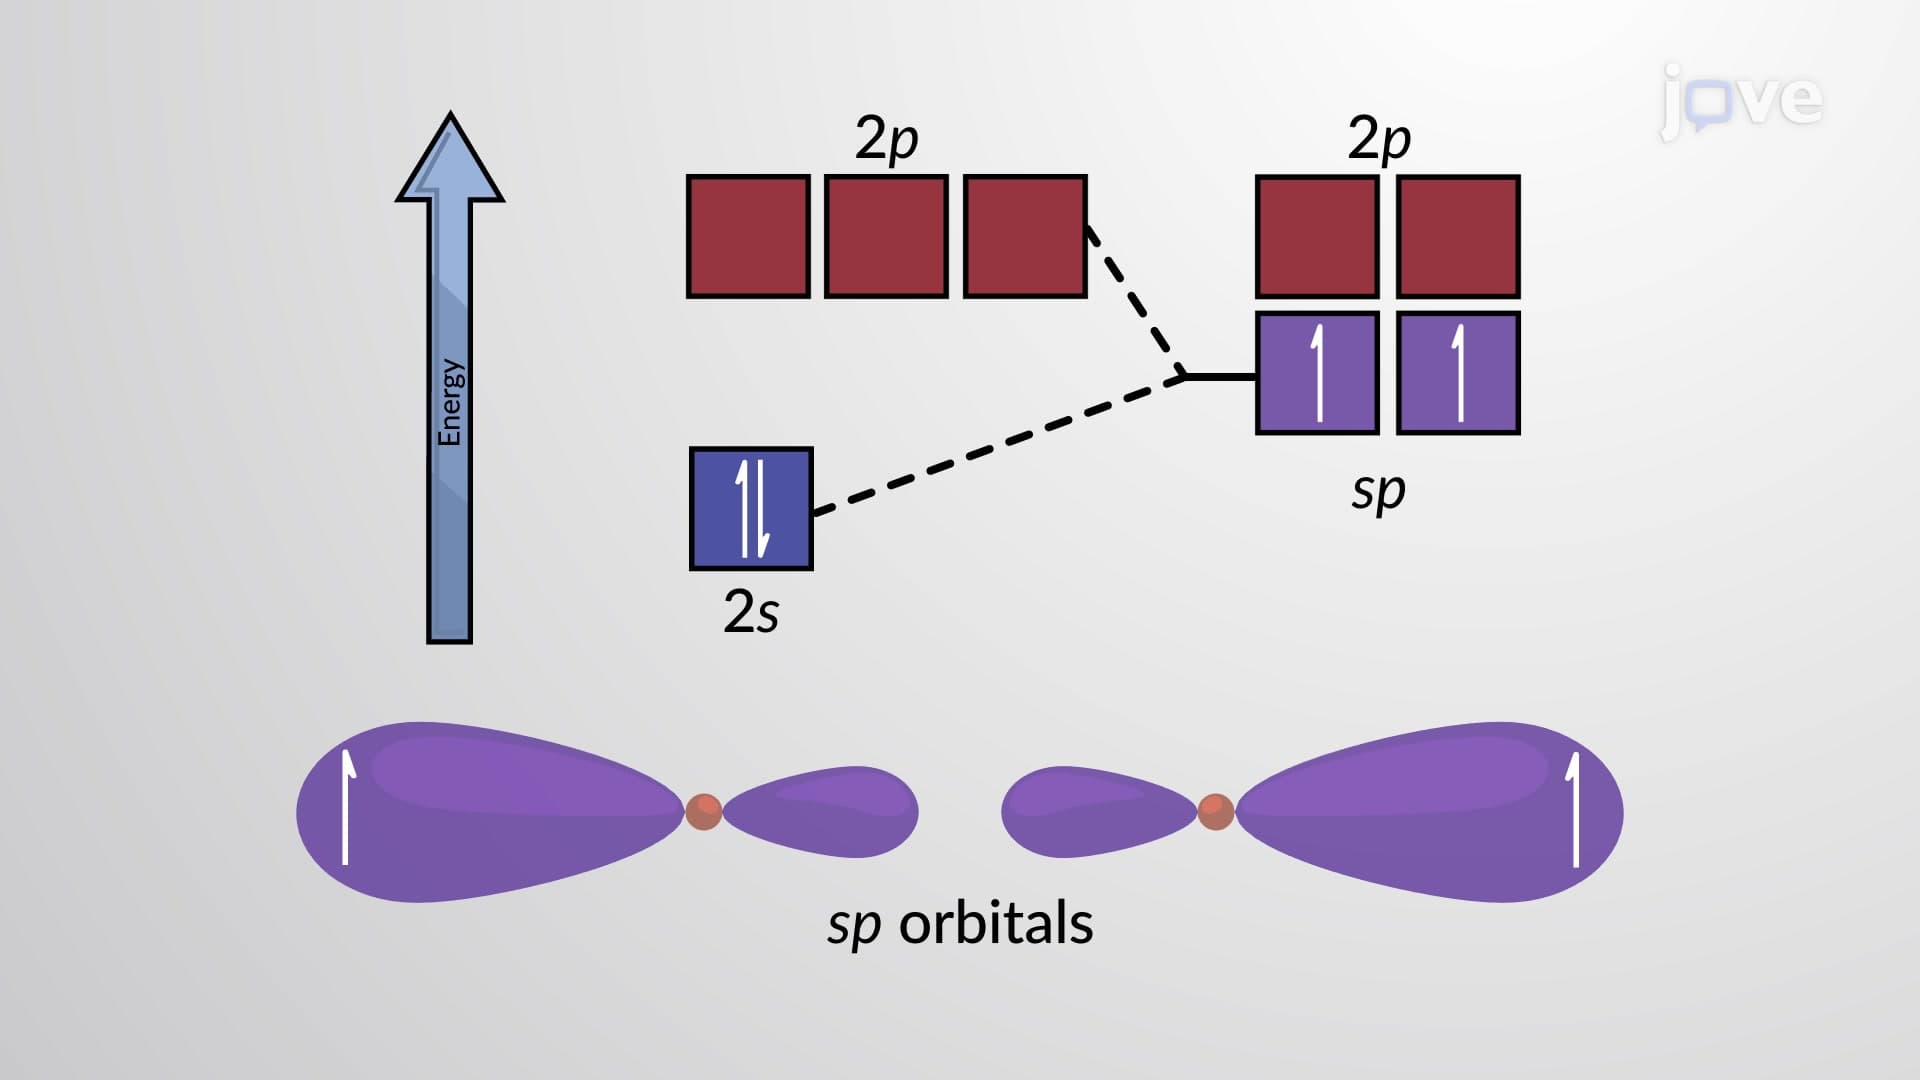
Valence Bond Theory and Hybridized Orbitals
A σ bond (single bond in a Lewis structure) is a covalent bond in which the electron density is...
 02:44
Atomic Orbitals
 03:35
Hybridization of Atomic Orbitals II
 03:24
Hybridization of Atomic Orbitals I