Video Experimental Relacionado
Updated: Feb 12, 2026

Demonstration of the Sequence Alignment to Predict Across Species Susceptibility Tool for Rapid Assessment of Protein Conservation
Published on: February 10, 2023
Predicción rápida e interpretable del mapa de contacto de proteínas utilizando una estrategia de emparejamiento de
Aysima Hacisuleyman1, Dirk Fasshauer1
1Department of Computational Biology, University of Lausanne, Quartier Centre, Lausanne, 1015, Switzerland.

Un nuevo método de emparejamiento de patrones basado en plantillas predice los mapas de contacto de proteínas de manera eficiente. Este enfoque requiere menos recursos computacionales que el aprendizaje profundo o los métodos de coevolución, ofreciendo una valiosa alternativa para la predicción de la estructura de las proteínas.
Área de la Ciencia:
- Biología Estructural Biología estructural.
- Biología computacional Biología computacional.
- La bioinformática es la bioinformática.
Sus antecedentes:
- La brecha entre las proteínas secuenciadas y las estructuras determinadas experimentalmente se está ampliando.
- Los métodos actuales como AlphaFold2 y el análisis de coevolución (MI, DCA) tienen limitaciones, incluidos los altos costos computacionales y la dependencia de extensos datos de secuencia.
Objetivo del estudio:
- Desarrollar un método computacionalmente eficiente e interpretable para predecir mapas de contacto de proteínas.
- Ofrecer una alternativa a los métodos existentes, particularmente para proteínas con homólogos de secuencia limitados o cuando se necesitan predicciones rápidas.
Principales métodos:
- Un modelo basado en el patrón de aproximación de coincidencia que identifica motivos estructurales conservados de estructuras homólogas.
- Codificación de los arreglos espaciales de los residuos como patrones de secuencia y su alineación con las secuencias de consulta.
- Utilizando un número modesto de plantillas estructurales (50-500) y hardware estándar sin GPU.
Principales resultados:
- Se obtuvieron altas correlaciones (0.735-0.942) con mapas de contacto experimentales en 25 dominios de proteínas.
- Demostró una mejor cobertura de contacto que MI y GREMLIN con una precisión comparable.
- Se logró una puntuación F1 media de 0.609 ± 0.095 y una precisión de 0.954 ± 0.036 en 7.599 secuencias mal anotadas.
Conclusiones:
- El método de coincidencia de patrones es una alternativa computacionalmente eficiente e interpretable a los enfoques basados en el aprendizaje profundo y la coevolución.
- Este método es particularmente valioso para proteínas con homólogos de secuencia limitados o cuando las predicciones rápidas son esenciales.
- El enfoque predice con éxito los mapas de contacto de proteínas utilizando motivos estructurales conservados y recursos computacionales modestos.

Videos de Conceptos Relacionados
 01:42
Microtubule Associated Proteins (MAPs)
 01:17
Sign Test for Matched Pairs
To conduct the sign test, we first calculate the differences in...
 01:19
Contact-dependent Signaling
Gap Junctions
In animal cells, gap junctions are formed...
 02:26
Protein Networks
These interactions can be represented through maps depicting protein-protein interaction networks, represented as nodes and edges. Nodes are circles that are representative of a protein,...
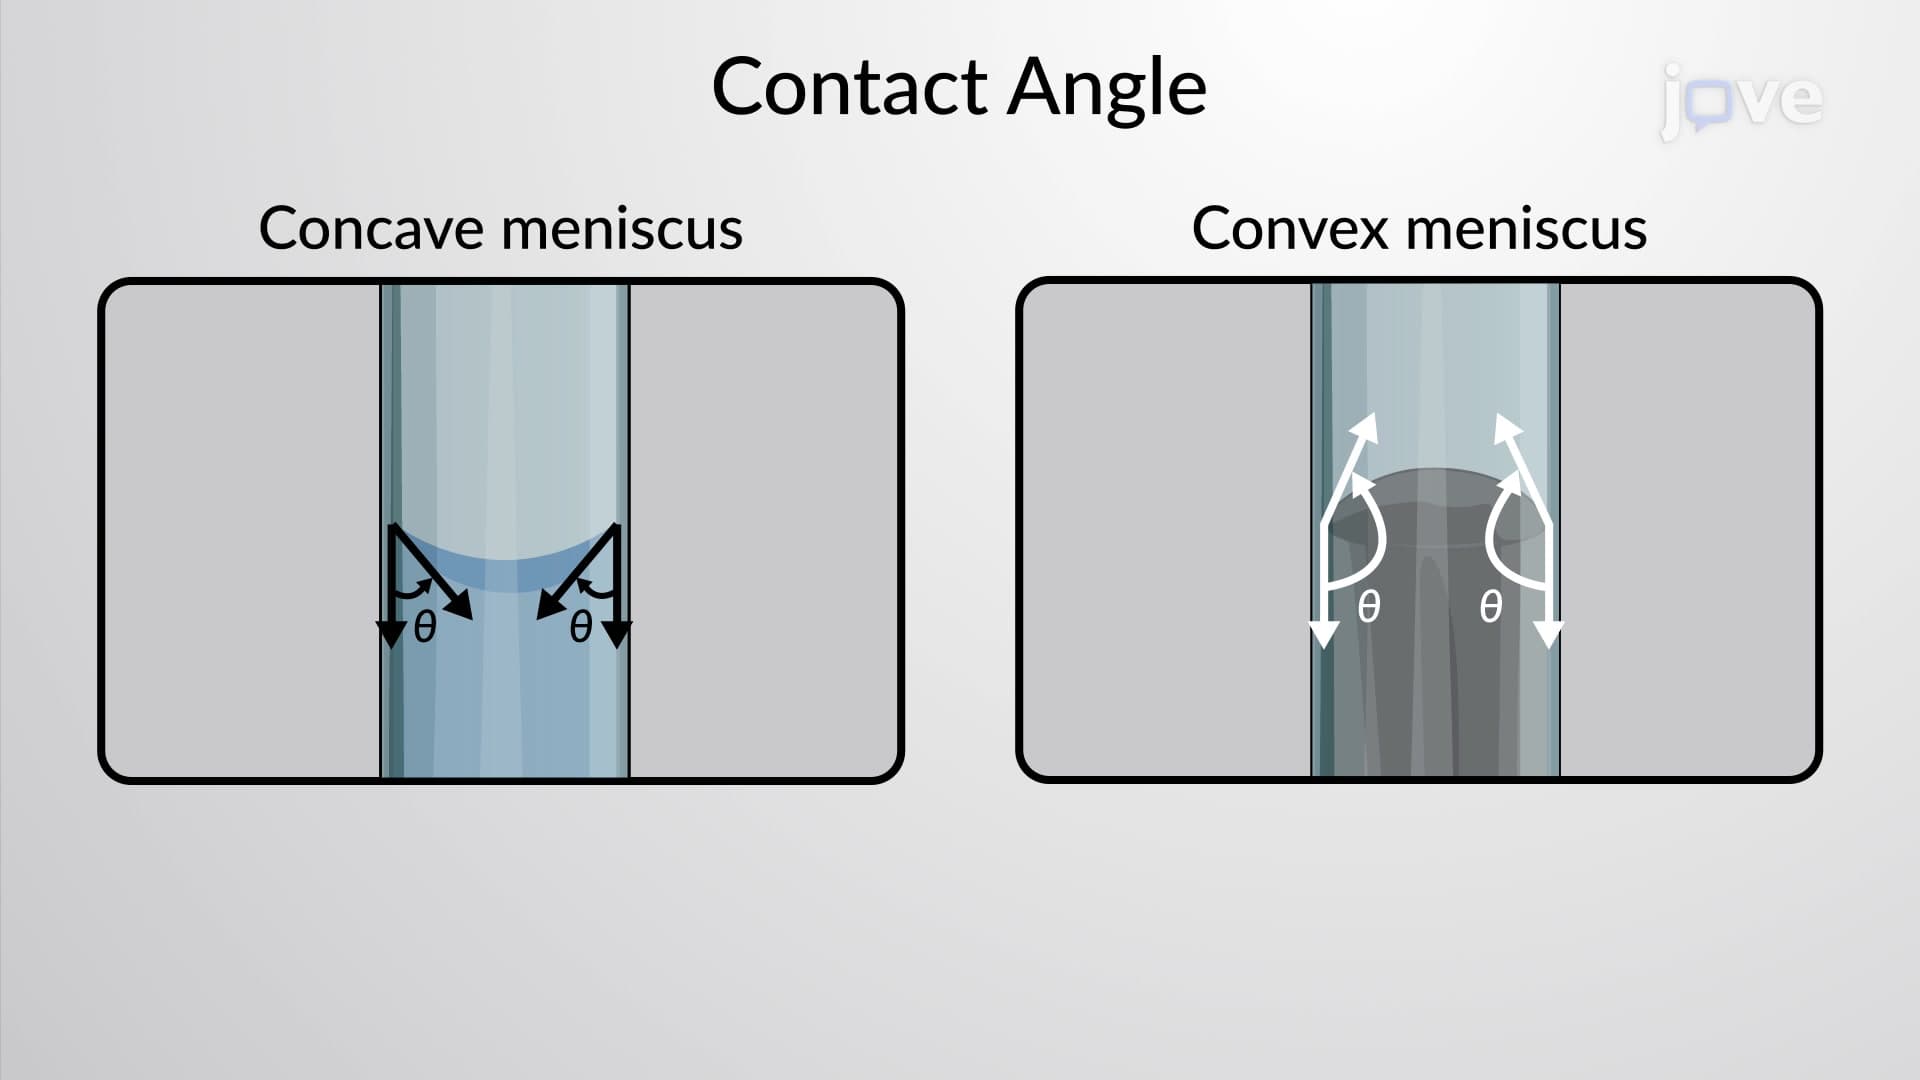 01:13
Contact Angle
The adhesive force is the molecular force between molecules of different materials, that is, between the molecules of the solid and the liquid. The cohesive...
 02:27
Predicting Molecular Geometry