
粗粒度モデルでエネルギーとエントロピーの推進力を予測する
1Department of Chemistry, The Pennsylvania State University, University Park, Pennsylvania 16802, USA.

この研究は,自由エネルギー表面へのエネルギーとエントロピーの貢献を正確に計算するための新しい粗粒度 (CG) モデリングフレームワークを導入します. この方法は,柔らかい材料における分子相互作用のより厳密な理解を提供します.
科学分野:
- コンピュータ化学
- 柔らかい物質の物理
- 分子モデリング
背景:
- 粗粒度 (CG) モデルは,柔らかい材料をシミュレートするための計算効率を提供します.
- CGモデルから自由エネルギー表面へのエネルギーとエントロピーの貢献を正確に決定することは,平均化された原子細部のために困難です.
研究 の 目的:
- 単一温度シミュレーションからエネルギーとエントロピク駆動力を計算するための厳格で予測可能なCGフレームワークを開発する.
- 異なる変数原理を用いてCG相互作用ポテンシャル (W(R)) とそのエネルギー成分 (EW(R)) を独立に近似する.
主な方法:
- W ((R) とEW ((R) を近似するために変数原理を使用する二重アプローチ.
- 自由エネルギー表面 (aφ(x)) を W(R) を使用し,エネルギー推進力を (ūφ(x)) EW(R を評価することによって計算する.
- 計算された自由エネルギーとエネルギー的な駆動力を用いて,エントロピー駆動力を (s̄φ(x)) 推論する.
主要な成果:
- この二重アプローチは,極性溶媒における非極性溶液のエネルギーとエントロピク駆動力をうまく計算する.
- CG相互作用ポテンシャルのみを用いたエネルギーの素朴な推定は,質的に誤った結果をもたらした.
結論:
- 開発されたCGフレームワークは,無料エネルギーの貢献を分析するためのより正確な方法を提供します.
- このアプローチは分子相互作用を理解し,軟質系における材料の設計に不可欠です.
さらに関連する動画
 07:31
Author Spotlight: Advancing Cell Membrane Biophysics - Exploring Interactions and Challenges Through Experimental and Computational Approaches
Published on: September 1, 2023
 11:03
An Analog Macroscopic Technique for Studying Molecular Hydrodynamic Processes in Dense Gases and Liquids
Published on: December 4, 2017
関連する概念動画
 02:05
Entropy and Solvation
 02:27
Predicting Molecular Geometry
 01:21
Mechanistic Models: Overview of Compartment Models
 01:26
Thermodynamic Potentials
 01:13
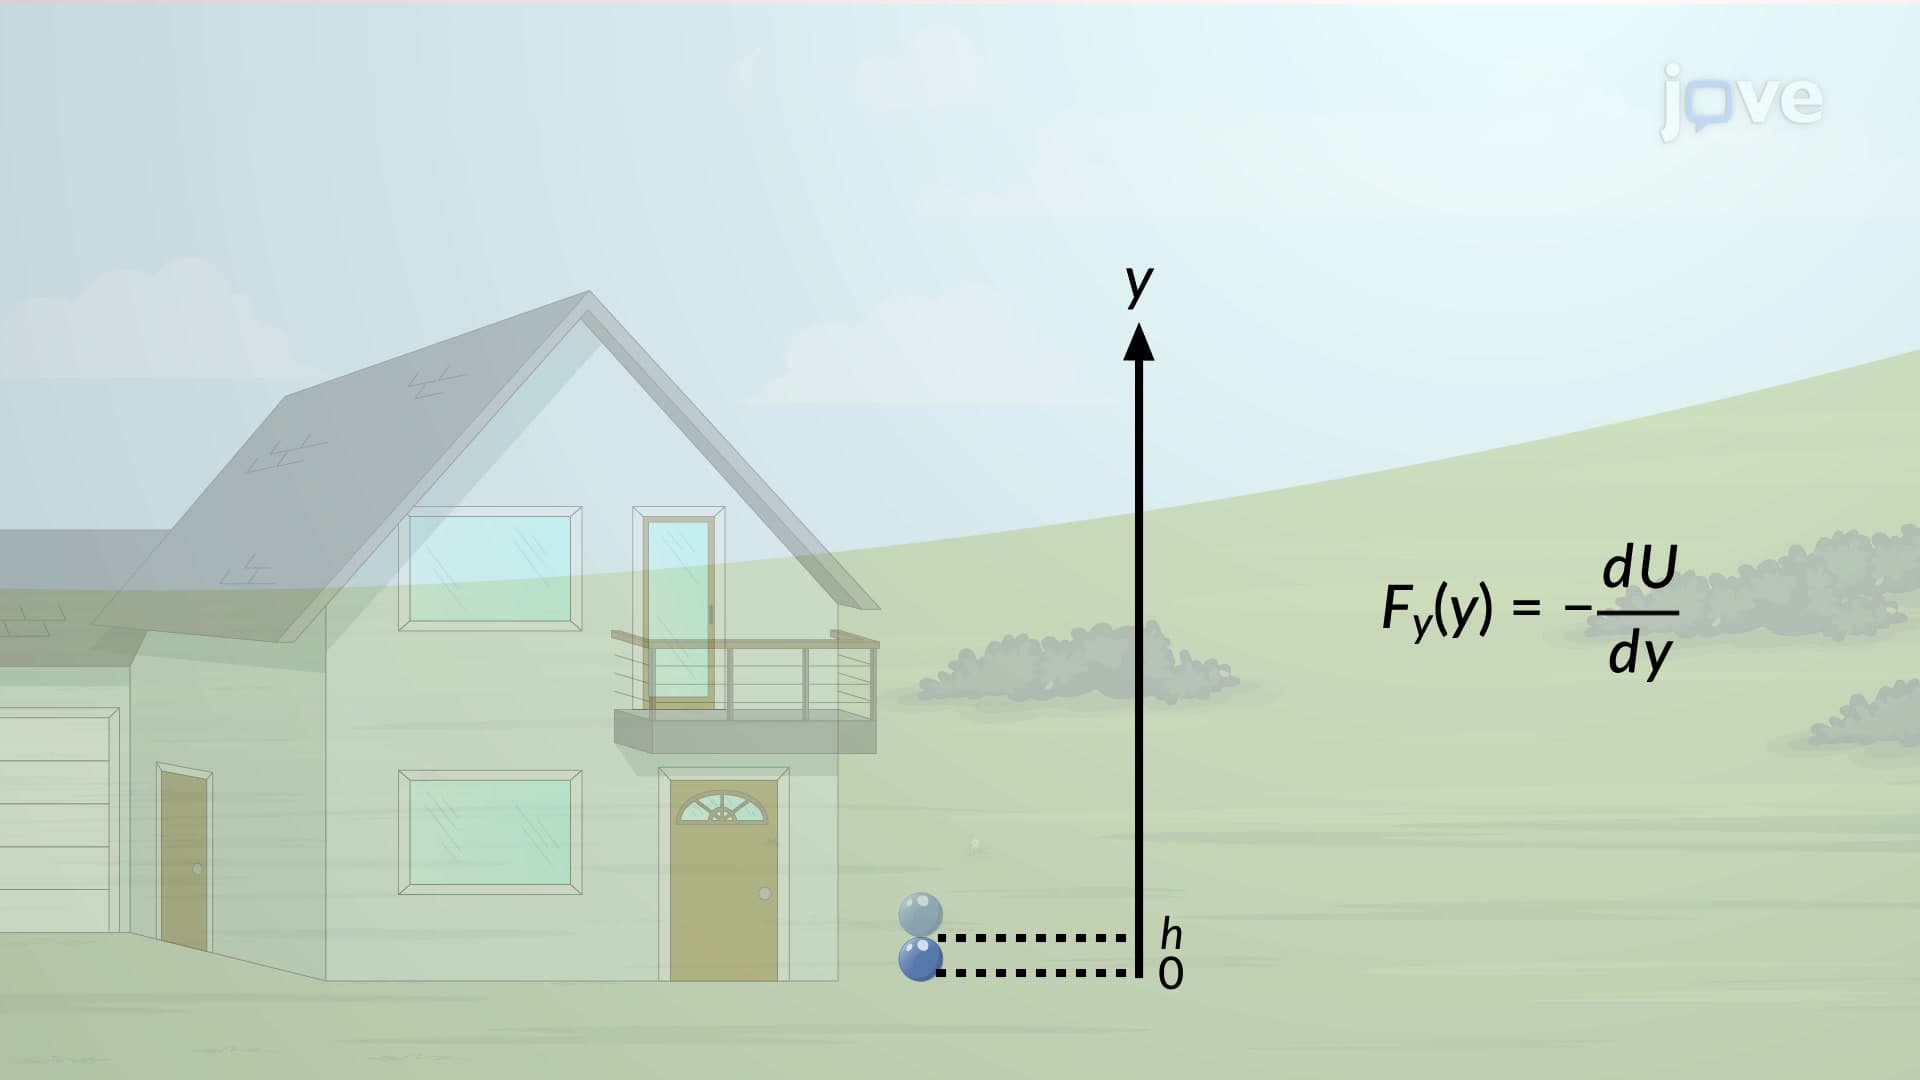
Force and Potential Energy in One Dimension
 01:16
Potential-Energy Criterion for Equilibrium