

对铜催化乌尔曼型反应的机制和联体导向选择性的计算探索
Gavin O Jones1, Peng Liu, K N Houk
1Department of Chemistry, Massachusetts Institute of Technology, Cambridge, Massachusetts 02139, USA.

计算研究表明,联体选择决定了铜催化乌尔曼型合反应的选择性. 特定的配体会影响N-或O-arylation是否发生,主要是在烯化物激活阶段.
科学领域:
- 有机金属化学 有机金属化学
- 计算化学计算化学
- 催化剂是一种催化剂.
背景情况:
- 乌尔曼型合反应对于形成C-N和C-O键是至关重要的.
- 配体选择显著影响铜催化交叉合反应的选择性和效率.
- 之前的实验工作突出显示了使用特定的铜 (I) 复合体的N-与O-arylation中的联体导向选择性.
研究的目的:
- 在乌尔曼型合反应中以计算方式研究联结体导向选择性的起源.
- 阐明由β-二二和1,10-类联Cu (I) 复合体控制N-与O-结的机制.
- 确定控制甲醇,甲基胺和酸反应选择性的因素.
主要方法:
- 用密度函数理论 (DFT) 的计算来研究反应途径.
- 计算的重点是核形成和烯化物激活步骤.
- 使用多个DFT函数来确保结果的可靠性.
主要成果:
- 基导向的选择性来自于化的激活阶段,而不是最初的复合物形成.
- 反应机制 (单电子转移[SET]或原子转移[IAT]) 取决于配体和核特性.
- β-二甲联体通过SET机制有利于N-arylation,而表类联体通过IAT机制有利于O-arylation.
结论:
- 计算DFT研究准确地解释了在乌尔曼型合中实验观察到的N-对O-arylation选择性.
- 配体和核的电子特性决定了主导反应路径 (SET或IAT).
- 了解这些机制细节可以合理设计用于选择性C-N和C-O键形成的催化剂.
更多相关视频
 11:04
Ion Mobility-Mass Spectrometry Techniques for Determining the Structure and Mechanisms of Metal Ion Recognition and Redox Activity of Metal Binding Oligopeptides
Published on: September 7, 2019
 08:56
Synthesis of a Borylated Ibuprofen Derivative Through Suzuki Cross-Coupling and Alkene Boracarboxylation Reactions
Published on: November 30, 2022
相关概念视频
 01:07
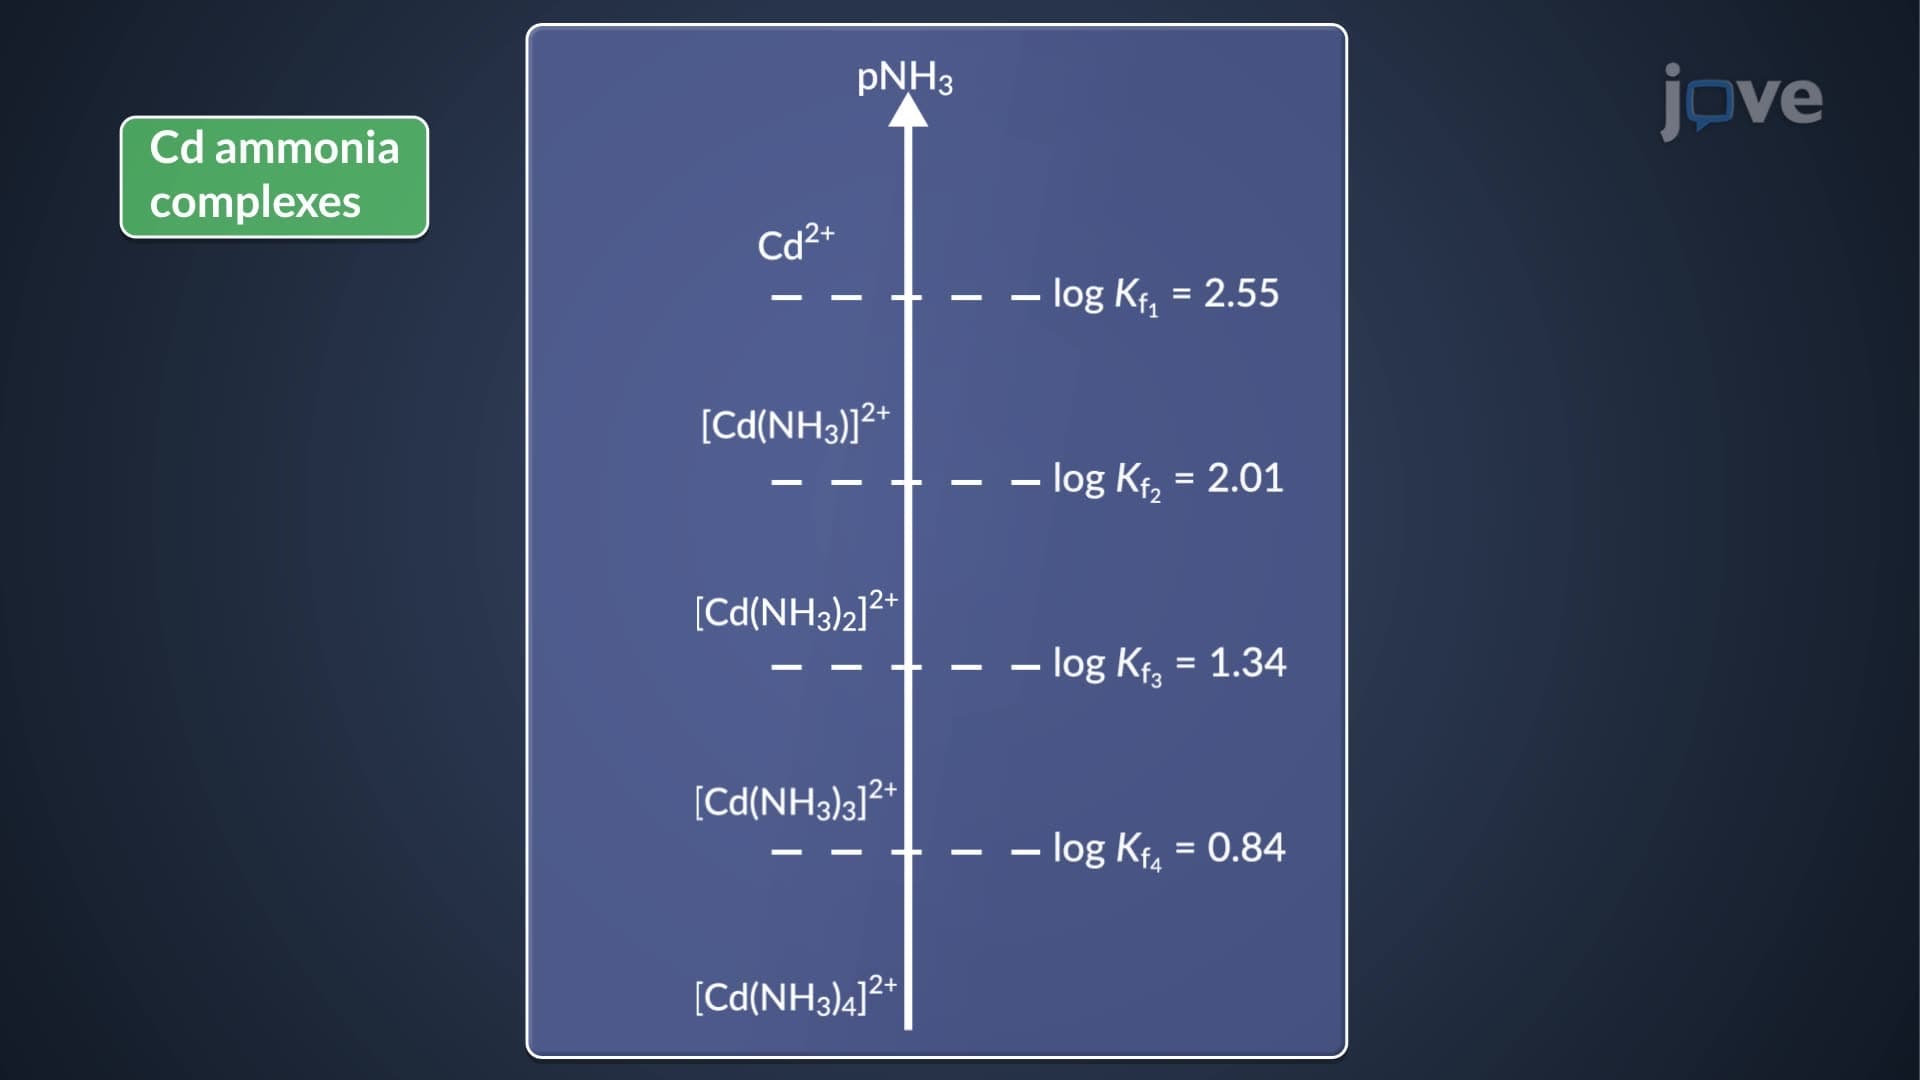
Ladder Diagrams: Complexation Equilibria
The formation constant, K1, for the formation of Cd(NH3)2+ complex from cadmium and ammonia is 3.55 × 10². Log K1 (i.e. pNH3) is 2.55, and...
 00:56
Extraction: Advanced Methods
 00:49
Ligand Binding and Linkage
 01:22
Heterogeneous Catalysis
 01:26
Limitations of Friedel–Crafts Reactions
 01:13
Introduction to Mechanisms of Enzyme Catalysis