

将吸附物的实验和初始热化学与一般化热化学层次联系起来
Bjarne Kreitz1, Kento Abeywardane1, C Franklin Goldsmith1
1School of Engineering, Brown University, Providence, Rhode Island 02912, United States.

本研究引入了一种新的错误取消方法,使用密度函数理论 (DFT) 准确计算吸附物形成度. 这种方法通过减少催化剂表面中间稳定性的不确定性来改善微动力学建模.
科学领域:
- 计算化学计算化学
- 表面科学是一门学科.
- 化学热力学化学热力学
背景情况:
- 形成的度对于异质催化物的微动力学建模至关重要,可以量化催化剂表面的中间稳定性.
- 当前密度函数理论 (DFT) 的计算产生了具有显著不确定性的度,限制了它们的准确性.
- 更精确的计算方法在常规使用中往往过于昂贵.
研究的目的:
- 开发一种新的,更准确的方法来计算DFT的吸附物形成热量.
- 为了减少与表面中间体的DFT衍生热化学数据相关的不确定性.
- 建立一个相互连接的热化学网络,将实验和初始数据结合起来.
主要方法:
- 一个基于连接的一般化层次结构用于DFT计算中的错误取消.
- 利用假设的异极体反应,保持原子和结合环境.
- 在Pt上对碎片热量进行吸附的实验热量{111}.
主要成果:
- 拟议的方法显著降低了DFT功能选择对计算的形成度的影响.
- 在Pt(111) 上对60种吸附剂的应用证明了该方法的稳定性.
- 取消错误的方法导致更可靠的热化学数据.
结论:
- 新的方法提供了更准确的吸附剂形成度的确定.
- 它可以通过合并实验数据和初始数据来创建统一的热化学数据库.
- 这一进步提高了异质催化物的微动力学建模的可靠性.
更多相关视频
 16:11
Thermochemical Studies of NiII and ZnII Ternary Complexes Using Ion Mobility-Mass Spectrometry
Published on: June 8, 2022
 10:52
Multiscale Sampling of a Heterogeneous Water/Metal Catalyst Interface using Density Functional Theory and Force-Field Molecular Dynamics
Published on: April 12, 2019
相关概念视频
 01:10
Thermodynamics: Chemical Potential and Activity
The thermodynamic equilibrium constant is more accurately defined in terms of activity rather than concentration.
 02:13
Energy Diagrams, Transition States, and Intermediates
 01:26
Thermodynamic Potentials
 02:55
Thermochemical Equations
 03:40
Hess's Law
 01:23
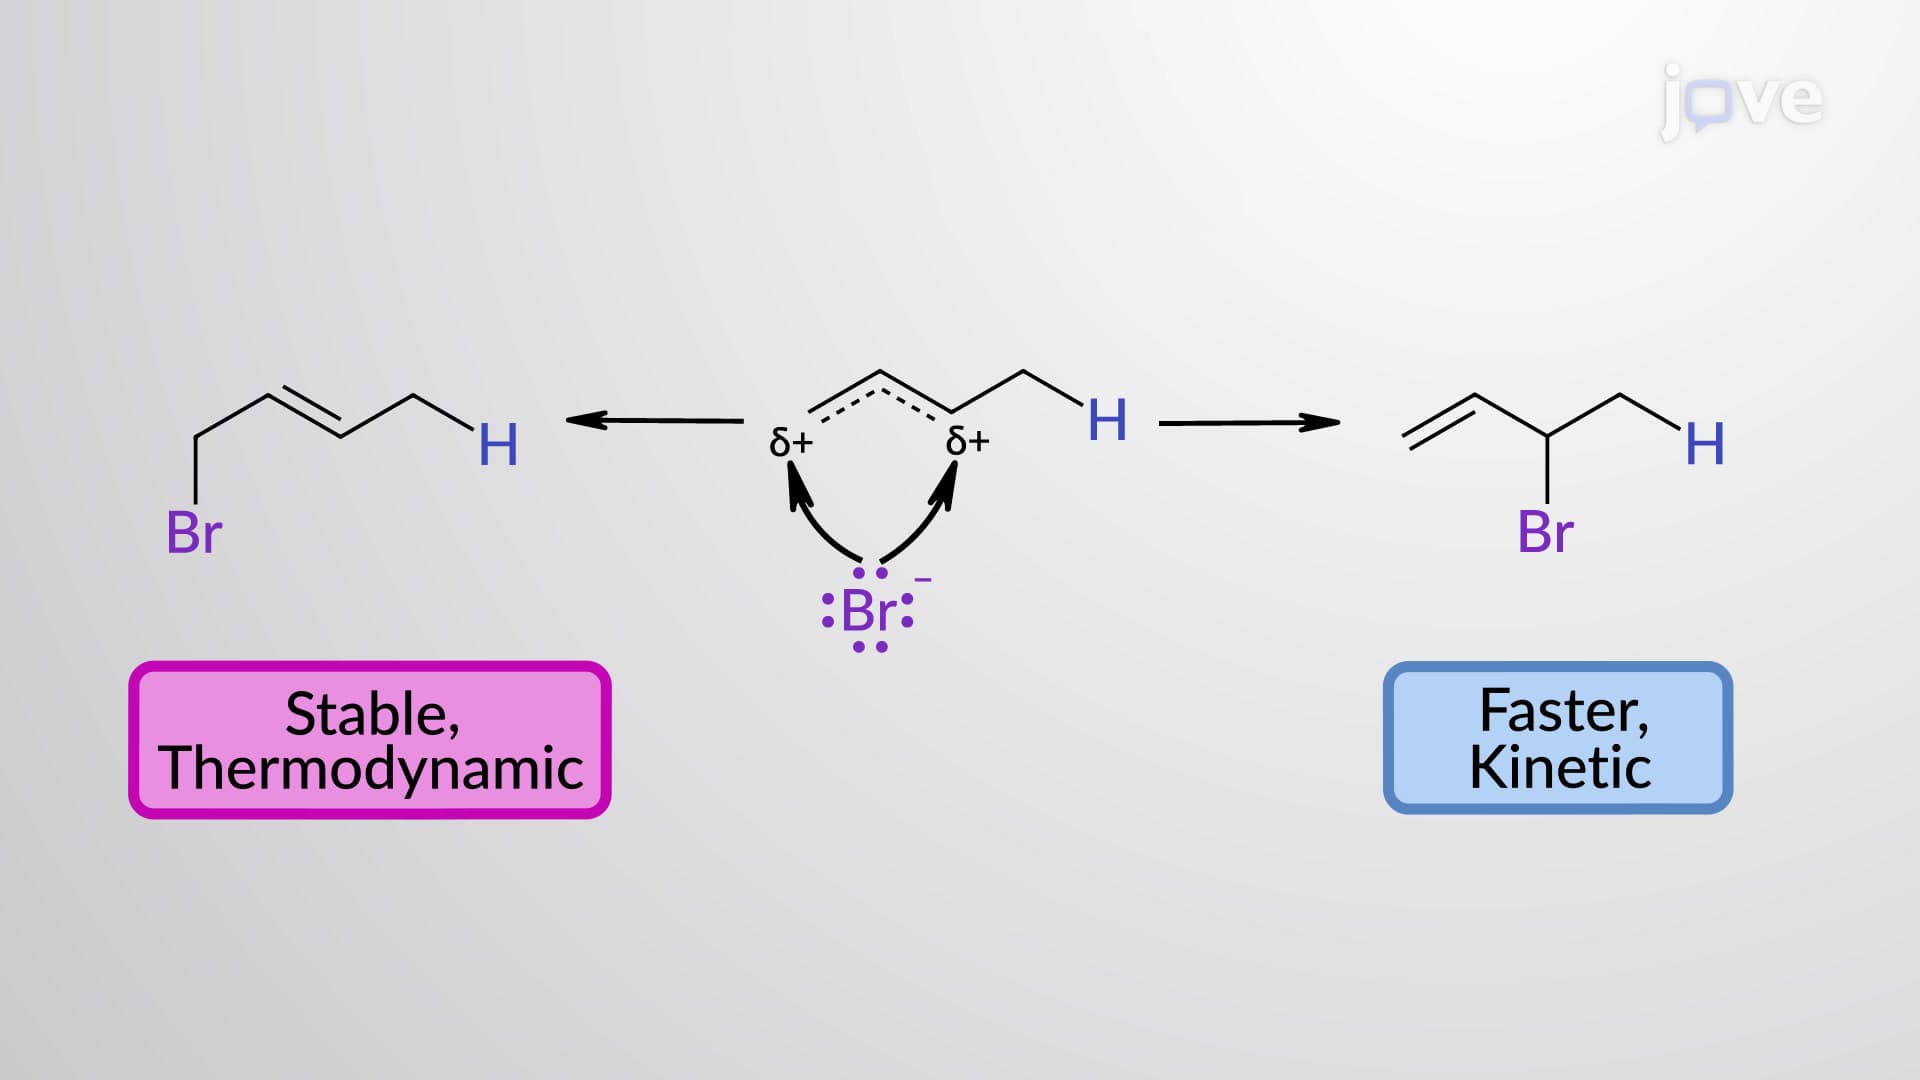
Electrophilic Addition of HX to 1,3-Butadiene: Thermodynamic vs Kinetic Control