

在预期-价值合集群的配方中,Post-Kohn-Sham随机阶段近似和校正术语
Dominik Cieśliński1, Aleksandra M Tucholska2, Marcin Modrzejewski1
1Faculty of Chemistry, University of Warsaw, Pasteura 1, Warsaw 02-093, Poland.

本研究引入了对随机相近似能量计算的高级校正,提高了分子系统中非共价相互作用的准确性. 这种新方法增强了对复杂分子的预测.
科学领域:
- 计算化学的计算化学
- 量子化学 是一个量子化学.
- 理论物理 理论物理
背景情况:
- 后Kohn-Sham (后KS) 随机相近似法 (RPA) 是用于计算相互作用能量的广泛使用的方法.
- 现有的RPA方法往往忽略了某些理论纠正,这可能会限制它们对复杂系统的准确性.
- 在化学和材料科学中,准确计算非共价相互作用至关重要.
研究的目的:
- 开发和实施一系列对后KS RPA能源的纠正.
- 为了改进超越标准RPA的非共价相互作用的理论描述.
- 为准确的能源计算提供计算效率高的方法.
主要方法:
- 使用预期值合集群理论和多体扰动理论 (MBPT) 制定超出RPA的校正.
- 包括非Hartree-Fock参考贡献和合集群双重非环收缩.
- 实现使用半的轨道基础和低级张量分解来实现高效的能量评估,缩放为O{\displaystyle O{\frac {N}{5}} .
主要成果:
- 拟议的校正,特别是第三阶双重校正 (E_c^2),恢复了由于忽视非哈特里-福克贡献而失去的准确性.
- 这种新方法结合了重新规范化的二次扰动理论 (rPT2) 的所有术语以及额外的三次MBPT术语.
- 对极性分子的非共价二极体和复杂的 (CH4) --- H2O) 20集群,获得了准确的结果.
结论:
- 开发的方法为计算非共价相互作用能量提供了比标准RPA显著的改进.
- 该方法提供了高精度和计算可行性之间的平衡,适合复杂的分子系统.
- 这项工作推进了研究分子间力量和分子聚合物的理论工具包.
更多相关视频
 08:04
Excitonic Hamiltonians for Calculating Optical Absorption Spectra and Optoelectronic Properties of Molecular Aggregates and Solids
Published on: May 27, 2020
 08:09
15N CPMG Relaxation Dispersion for the Investigation of Protein Conformational Dynamics on the µs-ms Timescale
Published on: April 19, 2021
相关概念视频
 03:51
Molecular Orbital Theory II
 01:10
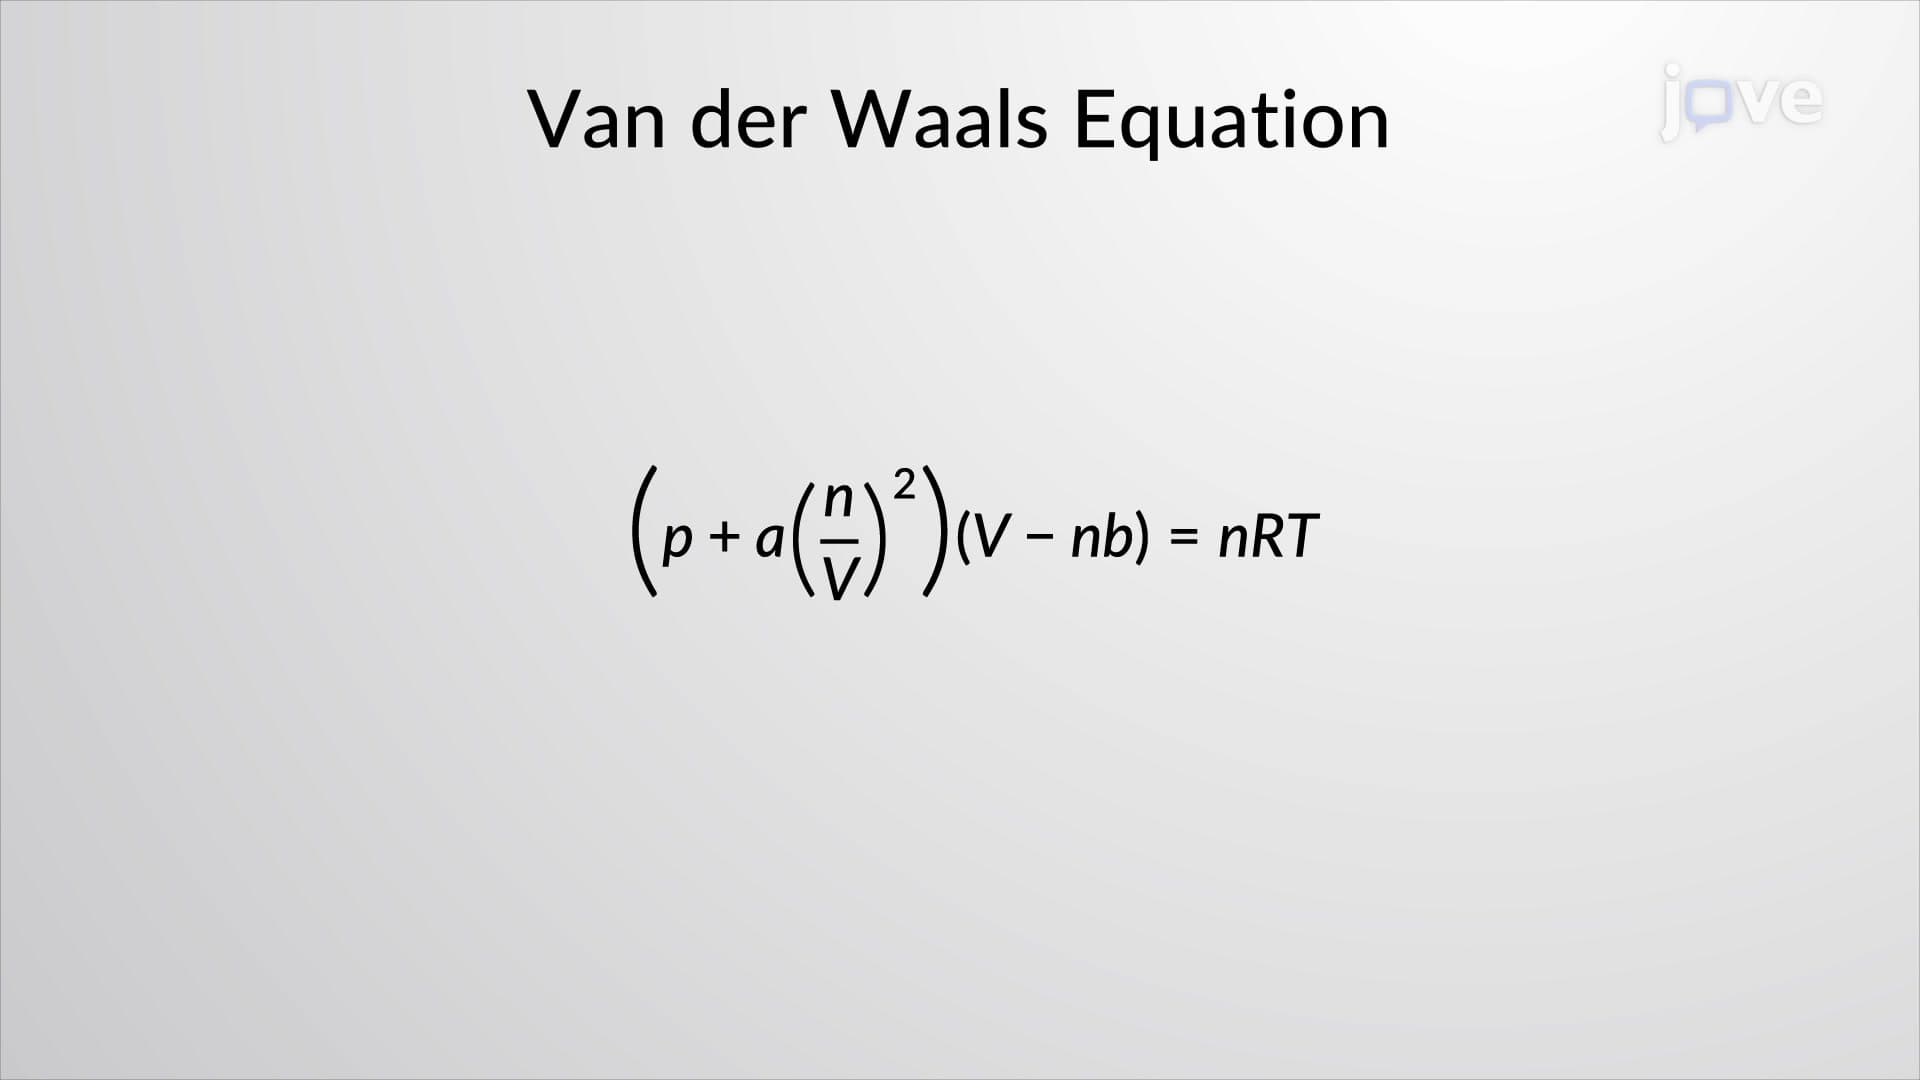
Van der Waals Equation
First, the attractive forces between molecules, which are stronger at higher densities and reduce the pressure, are considered by adding to the pressure a term equal to the square of the molar density multiplied by a positive coefficient a. Second, the volume...
 02:35
Molecular Orbital Theory I
 02:38
Valence Bond Theory and Hybridized Orbitals
A σ bond (single bond in a Lewis structure) is a covalent bond in which the electron density is...
 01:24
One-Compartment Open Model: Wagner-Nelson and Loo Riegelman Method for ka Estimation
On...
 00:59
Propagation of Uncertainty from Random Error