

开发和全面的基准高质量的珀-一致的小分子力场与广泛的化学空间覆盖的分子建模和自由能量计算的发展和全面的基准
Bai Xue1, Qingyi Yang2, Qiaochu Zhang1
1Shenzhen Jingtai Technology Co., Ltd. (XtalPi), Floor 3, Sf Industrial Plant, No. 2 Hongliu Road, Fubao Community, Fubao Street, Futian District, Shenzhen 518045, China.
Journal of chemical theory and computation
|December 29, 2023

概括
为生物分子模拟开发了一个新的,开放的分子力学力场 (FF). 这种通用力场在预测量子力学能量和几何学方面具有很高的准确性,提高了药物发现效率.
科学领域:
- 计算化学是一种计算化学.
- 分子建模分子建模
- 药物发现 药物发现
背景情况:
- 分子力学力场 (FFs) 对于药物发现中的生物分子模拟至关重要.
- 开发高质量的,通用FF是资源密集的,通常仅限于少数组织.
- 现有FF可能具有有限的培训套件,简化表述或限制访问.
研究的目的:
- 开发一个符合AMBER的小分子FF,具有广泛的化学空间覆盖.
- 为分子建模社区提供开放访问参数.
- 根据既有方法验证新FF的业绩.
主要方法:
- 量子力学 (QM) /分子力学 (MM) 符合性比较基准.
- 在基准数据集上的自由能量扰动 (FEP) 计算.
- 验证QM能量,几何形状和实验性结合自由能量.
主要成果:
- 在复制QM能量和几何形状方面,新FF的表现优于OpenFF2和GAFF2.
- 在相对有约束力的自由能量计算中,达到了 ΔΔG 的 1.19 kcal/mol 和 ΔG 的 0.92 kcal/mol 的平方根平均误差.
- 性能可与OPLS.等领先的商业力量场进行比较.
结论:
- 开发的开放访问FF为生物分子模拟提供了高质量的,广泛适用的替代方案.
- 它提高了计算药物发现工具的准确性和可访问性.
- 该FF为分子相互作用和结合亲和关系提供可靠的预测.
相关概念视频
 02:00
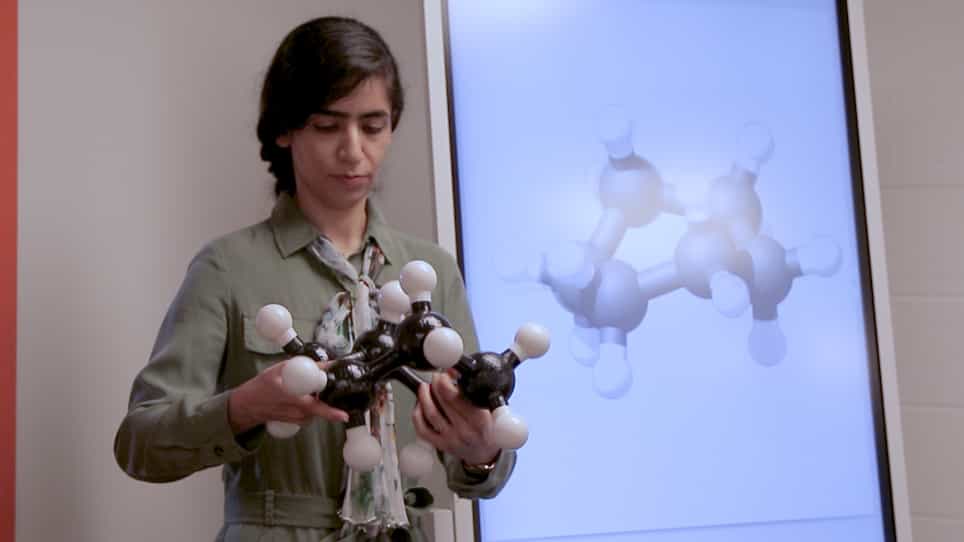
Molecular Models
38.4K
Physical models representing molecular architectures of chemical compounds play essential roles in understanding chemistry. The use of molecular models makes it easier to visualize the structures and shapes of atoms and molecules.
38.4K
 02:18
The Equilibrium Binding Constant and Binding Strength
12.9K
The equilibrium binding constant (Kb) quantifies the strength of a protein-ligand interaction. Kb can be calculated as follows when the reaction is at equilibrium:
12.9K