
假定新型病毒的表征和动物感染风险预测
Yuting Lin1,2, David J Pascall1
1MRC Biostatistics Unit University of Cambridge Cambridge UK.
Ecology and evolution
|January 23, 2024

概括
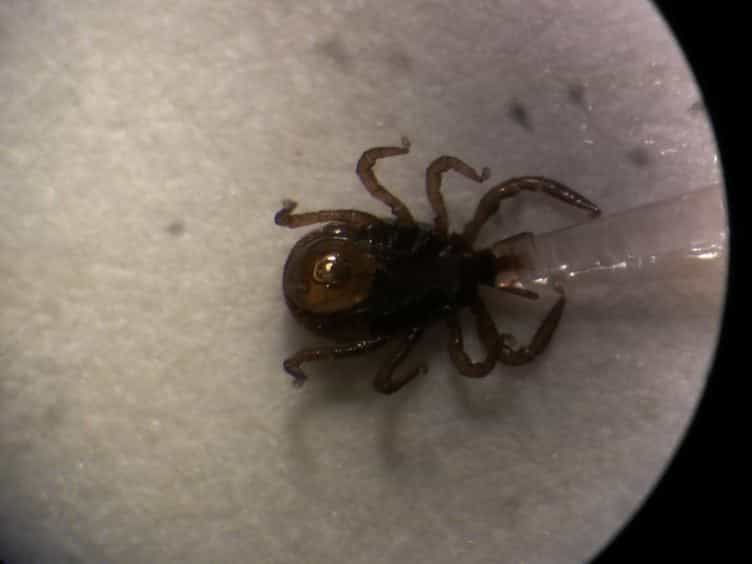
研究人员通过分析公共基因组数据,确定了新的相关病毒. 突出了五种具有潜在人类感染风险的高风险病毒,强调了疾病监测的必要性.
科学领域:
- 病毒学 病毒学
- 基因组学就是基因组学.
- 生物信息学是一种生物信息学.
背景情况:
- 传播的病毒在全球存在重大动物性疾病风险.
- 来自研究的大量公共基因组数据仍然没有注释,可能隐藏着新型病毒.
研究的目的:
- 从公共序列数据中发现和分类以前未经记录的相关病毒.
- 评估已知的病毒的动物传染潜力,并确定需要进一步调查的病毒.
主要方法:
- 对超过37,800个公开的元基因组和元转录组数据集进行了生物信息分析.
- 数据挖掘用于识别已知病毒的高序列相同性未注释的病毒结合物.
- 机器学习模型对133种已知的相关病毒的人类感染潜力进行排名.
主要成果:
- 鉴定了83种未注释的结合体,分为Alphatetraviridae,Orthomyxoviridae,Chuviridae和Asfarviridae家族.
- 证实了几种新的病毒序列,包括Chuviridae中的一个独特的分类.
- 列出了五种与相关的病毒 (Langat病毒,Lonestar病毒1,Grotenhout病毒,Taggert病毒,约翰斯顿环礁病毒) 作为人类感染的高风险.
- 确定了Nairoviridae和Phenuiviridae作为具有高动物感染潜力的病毒家族.
结论:
- 这项研究扩大了已知的相关病毒的多样性.
- 强调了在公共基因组数据集中发现新型病毒的潜力.
- 强调持续监测新兴的传播疾病和高风险病毒的重要性.