

对于分子和固体的轨道分辨率DFT+U
Eric Macke1, Iurii Timrov2, Nicola Marzari2,3
1Faculty of Production Engineering, Bremen Center for Computational Materials Science and MAPEX Center for Materials and Processes, Hybrid Materials Interfaces Group, University of Bremen, Am Fallturm 1, 28359 Bremen, Germany.

我们为密度函数理论 (DFT) 开发了一个轨道解析的哈伯德U校正. 这种方法显著改善了具有局部和混合电子状态的材料的预测,为复杂系统提供了更准确的方法.
科学领域:
- 计算化学计算化学
- 凝聚物质物理学 凝聚物质物理学
- 量子化学 是一个量子化学.
背景情况:
- 密度函数理论 (DFT) 与哈伯德U校正 (DFT+U) 广泛用于材料科学.
- 传统的DFT+U通常使用外平均方法,限制了复杂电子结构的准确性.
- 精确建模局部化和混合电子状态仍然是一个挑战.
研究的目的:
- 引入Hubbard U校正对DFT的轨道解析扩展.
- 为了提高能量,电子和结构性质的预测准确度.
- 为电子结构计算提供一个计算效率高,准确的工具.
主要方法:
- 开发了哈巴德U校正的轨道解析扩展.
- 使用线性响应计算获得了数值哈巴德参数.
- 将该方法应用于散装固体 (FeS2,β-MnO2) 和Fe (II) 分子复合体.
主要成果:
- 与外平均方法相比,轨道解析方法显著改善了属性预测.
- 对于具有局部化和杂交状态的化合物,精度特别提高.
- 对包括固体和分子复合体在内的多种系统的证明适用性.
结论:
- 对于扩展DFT+U而言,对哈伯德多元体的仔细定义至关重要.
- 轨道解析方案提供了一个计算上可访问的,但又准确的方法.
- 这种方法对电荷转移绝缘体,过渡金属复合体和混合系统有价值.
更多相关视频
 12:11
Computation of Atmospheric Concentrations of Molecular Clusters from ab initio Thermochemistry
Published on: April 8, 2020
 08:54
Vibrational Spectra of a N719-Chromophore/Titania Interface from Empirical-Potential Molecular-Dynamics Simulation, Solvated by a Room Temperature Ionic Liquid
Published on: January 25, 2020
相关概念视频
 02:44
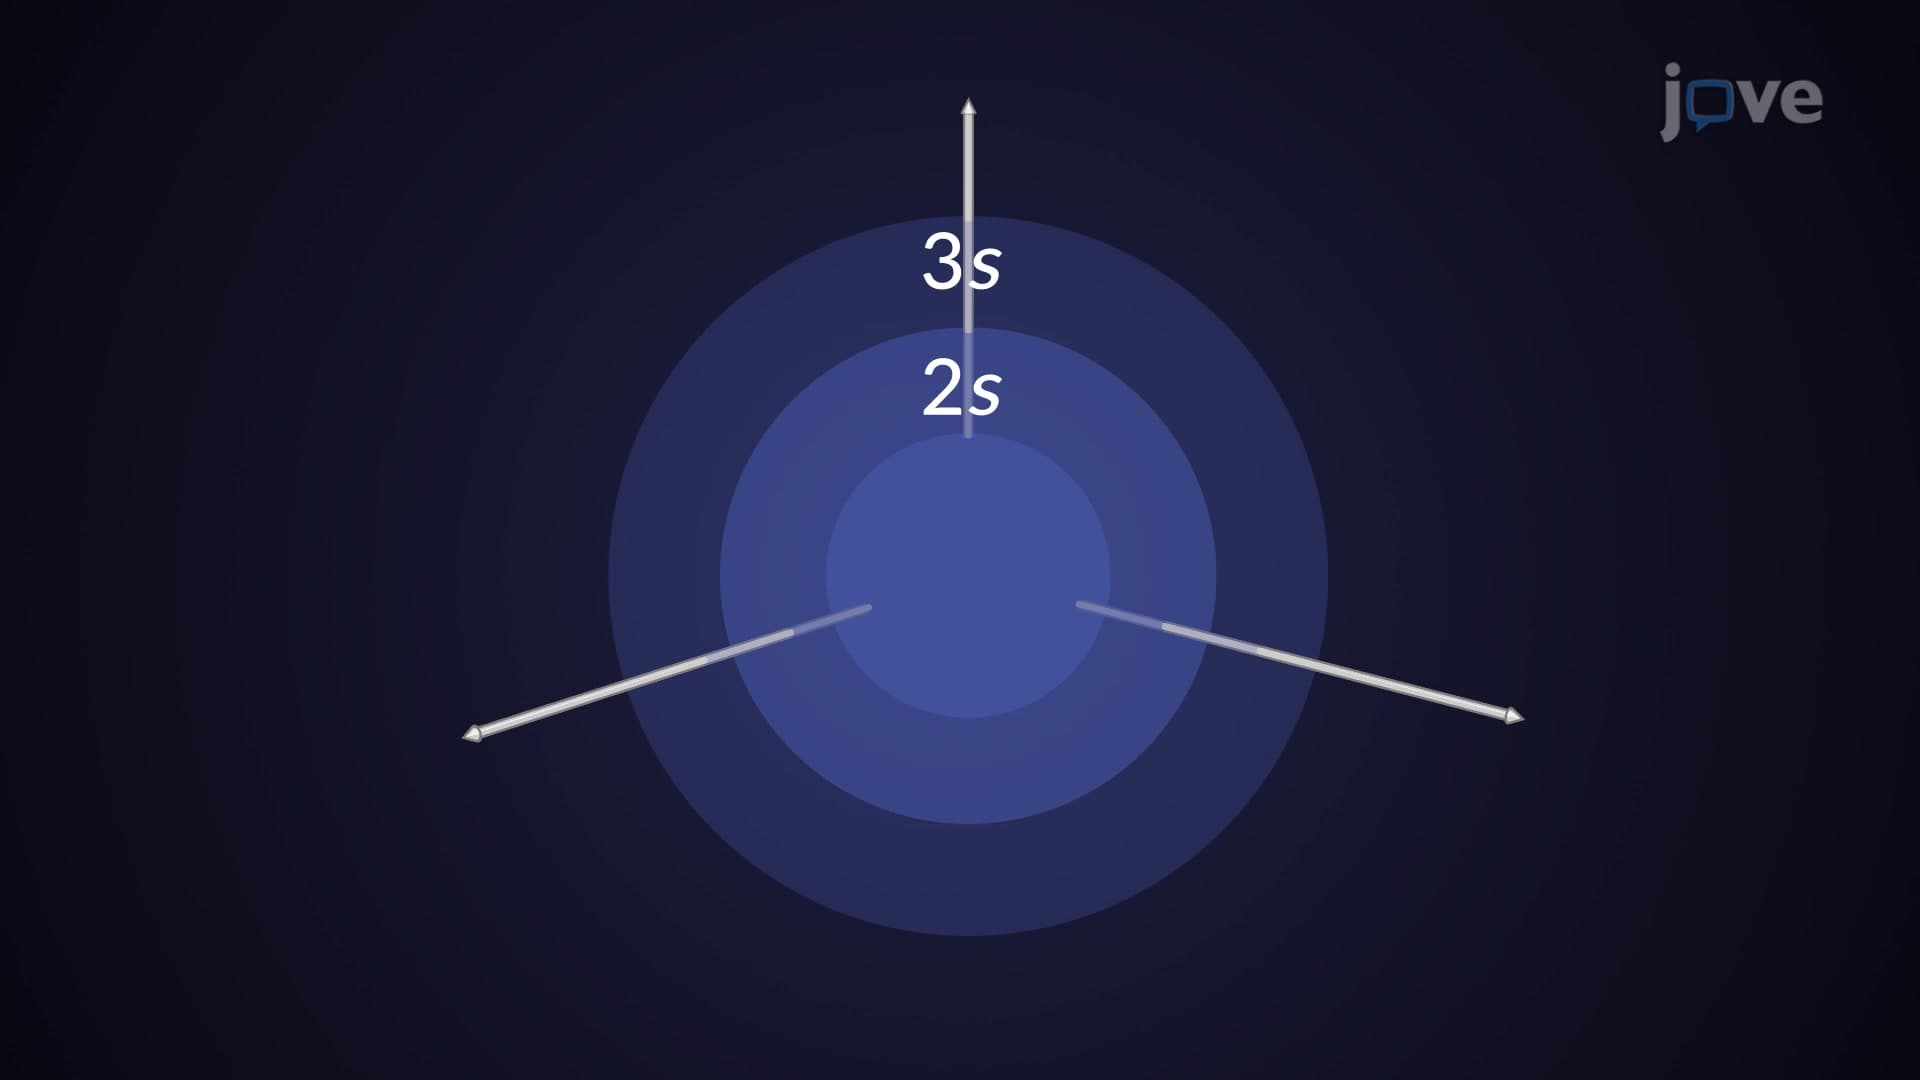
Atomic Orbitals
 02:38
Valence Bond Theory and Hybridized Orbitals
A σ bond (single bond in a Lewis structure) is a covalent bond in which the electron density is...
 03:51
Molecular Orbital Theory II
 02:35
Molecular Orbital Theory I
 03:35
Hybridization of Atomic Orbitals II
 01:18
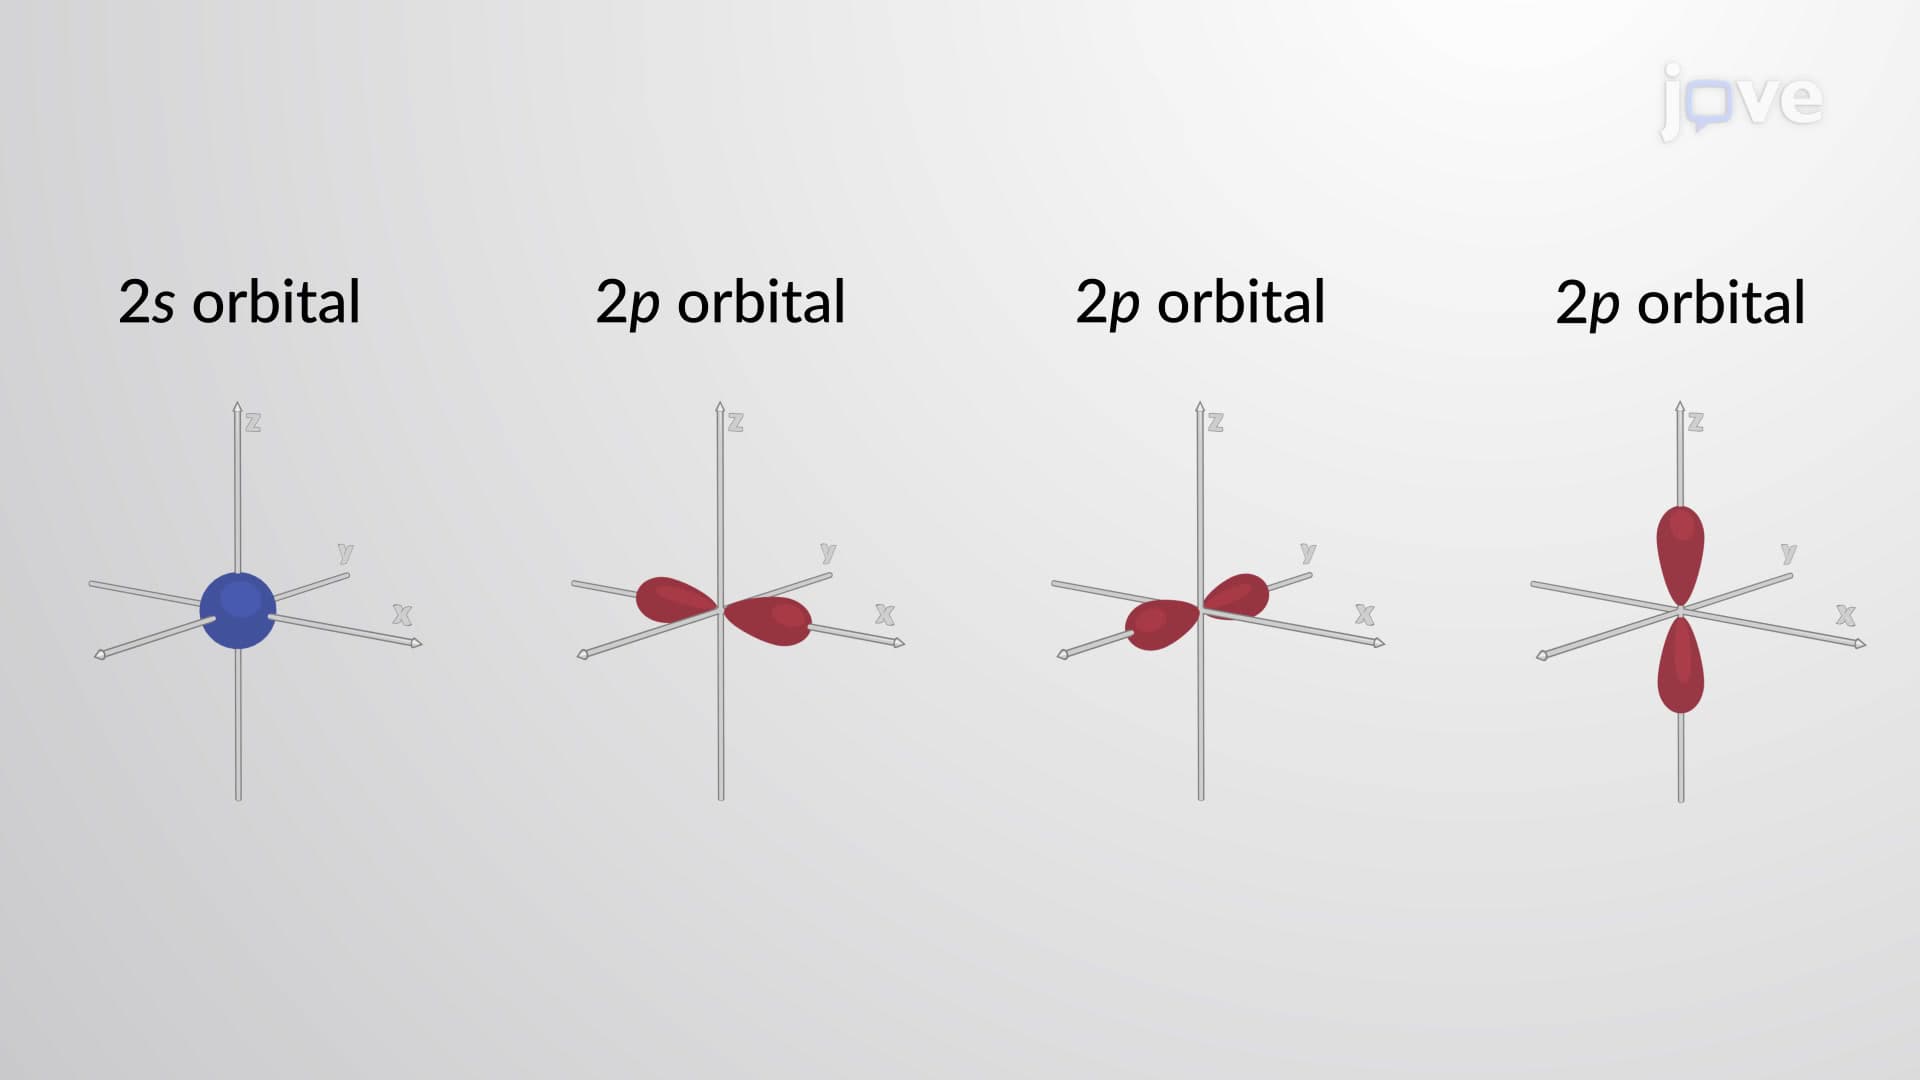
Electron Orbital Model
The first shell is closest to the nucleus, and it has only one subshell with a single spherical orbital called the...