
通过反应分子动力学模拟功能化无形碳材料
Giorgio Conter1,2, Susanna Monti1, Giovanni Barcaro3
1Consiglio Nazionale delle Ricerche, CNR-ICCOM, Pisa 56124, Italy.
ACS applied materials & interfaces
|August 29, 2024

概括
本研究介绍了一种方法,用于创建功能化无形碳的详细原子模型. 该方法模拟实验过程以添加化学组,有助于理解材料特性.
科学领域:
- 材料科学 材料科学 材料科学
- 计算化学计算化学
- 化学工程是化学工程的重要组成部分.
背景情况:
- 无形碳材料具有独特的特性,但它们的功能化是复杂的.
- 现有的模型往往缺乏对功能化表面的详细原子精度.
研究的目的:
- 开发一种可通用的计算协议,用于生成功能化无形碳的原子模型.
- 模拟实验功能化过程,以创建多样化的材料结构.
- 确定与碳原子反应性相关的关键描述符.
主要方法:
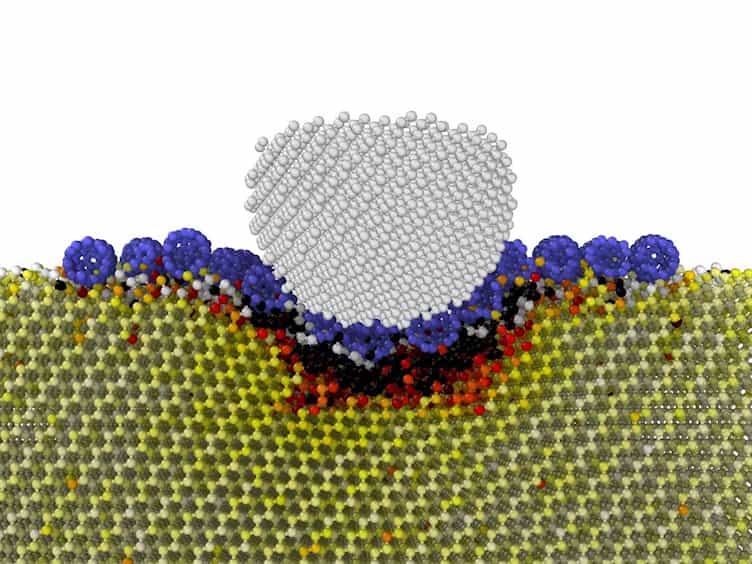
- 使用DynReaxMas方法的反应分子动力学 (MD) 模拟.
- 开发后处理算法来模仿实验功能化步骤:固化,反应部位选择和稳定.
- 采用探头分子来识别活性碳部位,并应用单价函数组.
主要成果:
- 成功创建了一个无形碳模型数据库,具有外形函数组.
- 演示了一种适用于除含氧以外的各种功能组的协议.
- 根据结构位置和协调分类反应站点,将它们与功能化趋势相关联.
结论:
- 开发的协议提供了功能化无形碳的精确原子模型.
- 这种方法有助于理解和预测碳材料的功能化行为.
- 这些发现可以指导设计具有量身定制性质的新型碳基材料.