相关实验视频
Updated: Jun 10, 2025
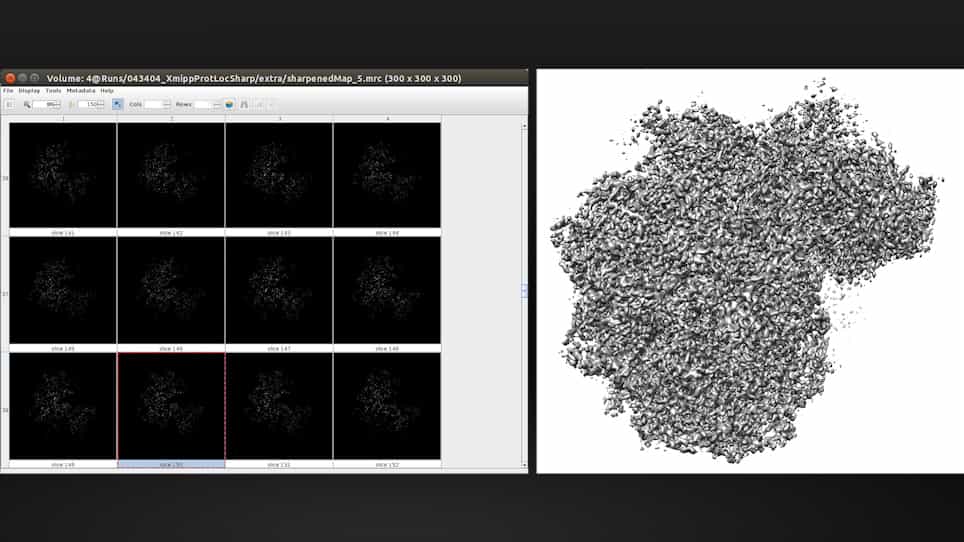
09:06

Cryo-EM and Single-Particle Analysis with Scipion
Published on: May 29, 2021
3.7K
使用SIREn对冷EM体积组合的自动化无模型分析
Laurel F Kinman1, Maria V Carreira1, Barrett M Powell1
1Department of Biology, Massachusetts Institute of Technology, Cambridge, MA.
bioRxiv : the preprint server for biology
|October 17, 2024

概括
新的机器学习工具有助于分析冷电子显微镜 (cryo-EM) 数据,以识别蛋白质结构状态及其数量. 这有助于我们更好地理解蛋白质的动态和功能.
科学领域:
- 结构生物学 结构生物学
- 生物物理学的生物物理.
- 计算生物学 计算生物学
背景情况:
- 低温电子显微镜 (cryo-EM) 可以生成生物分子的3D密度图.
- 机器学习的进步使大型冷电磁数据集能够被处理成众多的3D地图.
- 从这些地图中识别不同的蛋白质构造状态及其种群是具有挑战性的.
研究的目的:
- 开发用于分析冷EM体积集的新型计算工具.
- 允许在冷EM数据中自动和公正地识别结构异质性.
- 为了方便构建蛋白质的定量构造景观.
主要方法:
- 在冷电磁体体积集团内对voxels的统计共占用分析可以推断出可变区域.
- 3D卷积神经网络的开发和应用,用于自动化二进制化值预测.
- 将新工具与现有的冷电磁数据处理管道集成.
主要成果:
- 开发的方法成功地在模拟和真实冷EM数据集中确定了已知的结构异质性.
- 该方法允许从体积集合中直接推断可变区域.
- 三维卷积神经网络提供了公正和自动的二进制化值预测.
- 整合改进了颗粒固,并使定量构造构成的格局景观成为可能.
结论:
- 提出的计算方法增强了冷EM数据的分析,通过使蛋白质结构状态的稳健识别.
- 这些工具解决了从冷EM数据集中量化结构异质性和占用率的关键挑战.
- 这些发现为深入了解蛋白质动态及其功能影响铺平了道路.