
一种新的计算方法,用于采矿签名通路,使用肠道微生物群中的物种共发生网络
Suyeon Kim1, Ishwor Thapa1, Hesham Ali2
1College of Information Science and Technology, University of Nebraska at Omaha, Omaha, NE, 68182, USA.
BMC microbiology
|November 22, 2024

概括
这项研究引入了一种新的计算方法,用于识别共发生的微生物群落及其功能途径. 这种方法有助于发现与炎症性肠病 (IBD) 相关的微生物特征,以更好地诊断.
科学领域:
- 微生物学 微生物学
- 计算生物学 计算生物学
- 生物信息学是一种生物信息学.
背景情况:
- 大基因组测序提供了全面的微生物分析,超越了传统的16S rRNA方法的生物学洞察力.
- 微生物社区分析对于理解生物医学研究和医疗保健中复杂的生物系统至关重要.
- 以前的分析通常依赖于不完整的数据,限制了准确的关联捕获.
研究的目的:
- 开发一种新的计算方法来识别基于丰度和功能角色的共发生微生物群落.
- 将这种方法应用于识别与炎症性肠病 (IBD) 相关的微生物签名途径.
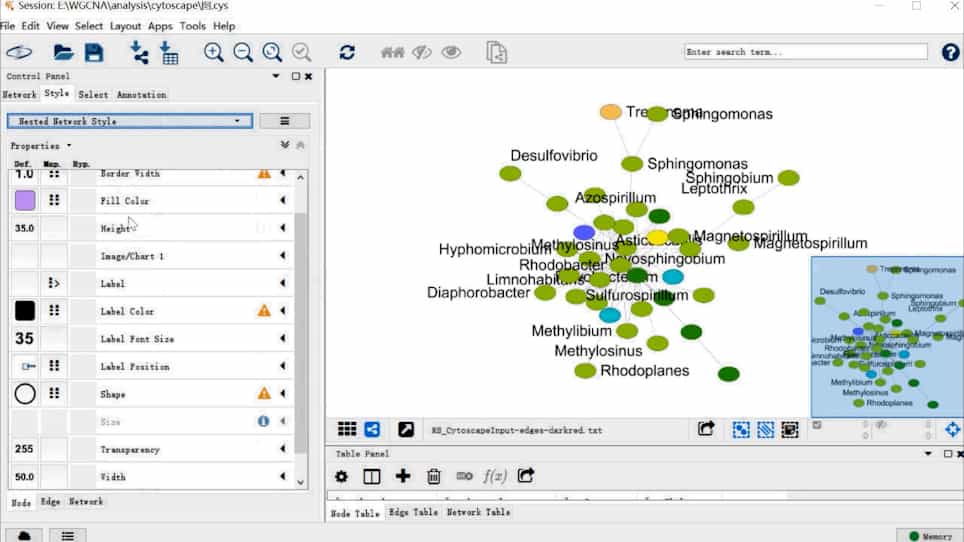
- 创建一个计算管道来检测微生物物种在多个细粒度级别的共同存在.
主要方法:
- 利用了物种级微生物组数据,包括丰富度和功能角色.
- 开发了一个网络模型和计算管道来分析元基因组数据.
- 识别了同时出现的微生物物种及其相关途径.
主要成果:
- 在将IBD患者与对照进行比较时,发现了特定的共同存在的微生物群落,为潜在的途径进行了丰富.
- 证明已识别的微生物物种作为一个社区来驱动路径丰富的功能.
- 计算管道成功识别了微生物的共同发生.
结论:
- 拟议的网络模型和管道为分析复杂的生物系统提供了有价值的工具.
- 这种方法可以提取用于诊断IBD等健康状况的途径签名.
- 这些发现凸显了微生物社区相互作用在疾病发病过程中的重要性.