

用量子相估算算法进行实用量子化学计算的工作流程:及其衍生物的电子基和π-π*兴奋状态
Yusuke Ino1, Misaki Yonekawa1, Hideto Yuzawa1
1Fujifilm Corporation, 577 Ushijima, Kaisei-cho, Ashigarakami-gun, Kanagawa 258-8577, Japan. yusuke.ino@fujifilm.com.

本研究为分子量子相估计 (QPE) 模拟建立了一个实用的工作流. 开发的方法有效地利用量子计算原理计算工业相关系统的电子状态.
科学领域:
- 量子计算是一种量子计算.
- 计算化学计算化学
- 量子算法 量子算法 量子算法
背景情况:
- 量子计算机通过量子相估计 (QPE) 承诺高效的全配置交互计算.
- 基于QPE的量子化学模拟的实际工作流程开发不足,这限制了它们的应用.
研究的目的:
- 建立一个实用的计算工作流程,用于QPE模拟分子电子状态.
- 为了证明这个工作流程对工业相关分子的适用性.
主要方法:
- 模拟QPE用于使用GPGPU加速的衍生物的基态和激发状态.
- 使用伪自然轨道 (MP2) 扩展波函数.
- 在活动空间中利用CISD进行激发状态配置,并采用了减少错误的技术.
主要成果:
- 成功执行了,和酸的QPE模拟.
- 证明了适用于各种分子系统的可行计算工作流.
- 解决了用于实际化学应用的QPE计算方面的挑战.
结论:
- 拟议的工作流提供了基于QPE的量子化学计算的标准化方法.
- 这种方法促进了量子计算对复杂分子系统的应用.
- 这项研究为QPE在计算化学中的更广泛使用铺平了道路.
更多相关视频
 08:04
Excitonic Hamiltonians for Calculating Optical Absorption Spectra and Optoelectronic Properties of Molecular Aggregates and Solids
Published on: May 27, 2020
 13:56
Probe Type II Band Alignment in One-Dimensional Van Der Waals Heterostructures Using First-Principles Calculations
Published on: October 12, 2019
相关概念视频
 01:34
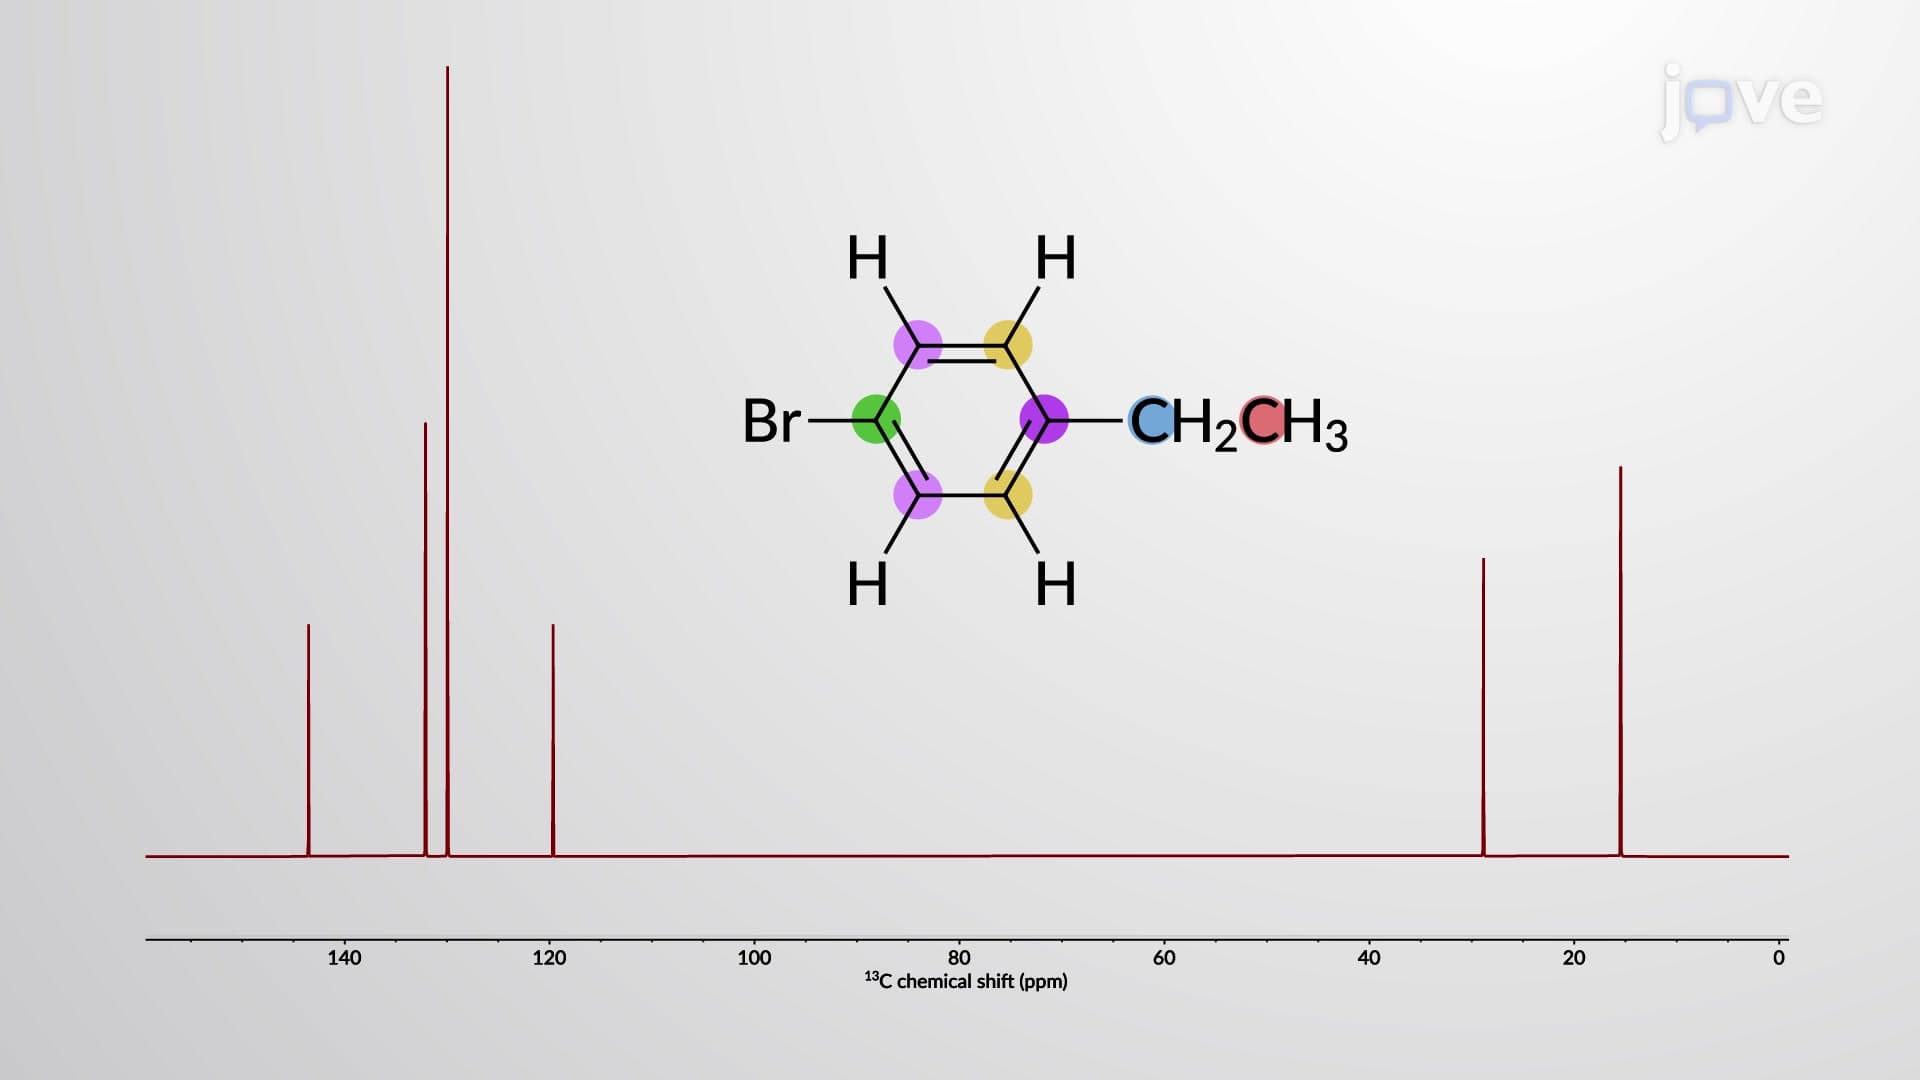
NMR Spectroscopy of Benzene Derivatives
 01:18
Structure of Benzene: Molecular Orbital Model
 01:07
Structure of Benzene: Kekulé Model
He proposed that benzene has a cyclic structure of six carbon atoms attached to one hydrogen atom each, with three alternating pi bonds.
 02:45
The Quantum-Mechanical Model of an Atom
 01:14
π Electron Effects on Chemical Shift: Aromatic and Antiaromatic Compounds
 01:24
π Molecular Orbitals of 1,3-Butadiene
The simplest conjugated diene is 1,3-butadiene: a four-carbon system where each carbon is sp2-hybridized and has an unhybridized p orbital that contains an unpaired electron. According to molecular orbital theory, atomic orbitals combine to form molecular orbitals such that the number...