
在氧化碳玻璃中的碳纳米域的温度依赖形成-A反应力场MD研究MD研究
Bernhard M Kriesche1, Felix R S Purtscher1, Benedikt E Hörfarter1
1Institute of General, Inorganic and Theoretical Chemistry Center for Chemistry and Biomedicine, University of Innsbruck, Innrain 80-82, A-6020 Innsbruck, Austria.
The journal of physical chemistry. C, Nanomaterials and interfaces
|January 15, 2025

概括
研究人员使用分子动力学模拟来研究氧化碳化玻璃,这是离子电池中碳化阳极的前体. 他们发现碳纳米域随着温度的指数增长而形成,有助于电池材料的开发.
科学领域:
- 材料科学 材料科学 材料科学
- 计算化学计算化学
- 电化学 电化学 电化学
背景情况:
- 先进的阳极材料对于提高离子电池 (LIB) 性能至关重要.
- 纳米结构的碳化 (SiC) 是下一代LIB阳极的有希望的候选者.
- 了解SiC前体的合成,如氧化碳 (SiOC) 玻璃,是控制其特性的关键.
研究的目的:
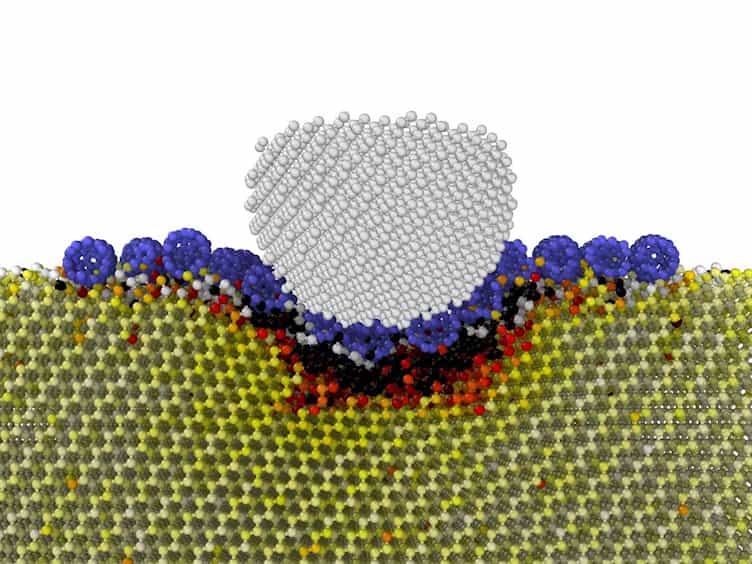
- 使用ReaxFF分子动力学 (MD) 模拟来建模纳米结构SiC的早期合成阶段.
- 描述SiOC玻璃的结构和量化碳纳米领域的形成.
- 研究温度和元素组成对SiOC结构的影响.
主要方法:
- 使用ReaxFF分子动力学 (MD) 模拟来建模SiOC玻璃.
- 在3001000 K的温度范围内进行了同热同热体 (NPT) MD模拟.
- 用图形理论方法分析原子连接和碳聚合.
主要成果:
- 该研究量化了SiOC玻璃中分离碳纳米领域的形成.
- 发现温度依赖的碳聚合遵循了一个指数趋势.
- 计算的粉末X射线衍射模式与实验数据有很好的一致性.
结论:
- 分子动力学模拟提供了关于SiOC玻璃结构和碳聚合的见解.
- 这些发现有助于理解SiC作为LIB阳极材料的合成.
- 该方法对于表征无形材料和预测其性质是有效的.