
对不同的微生物组分析管道进行比较,以验证它们对胃粘膜微生物组合的可重复性
Konrad Lehr1, Baptiste Oosterlinck2, Chee Kin Then3,4
1Department of Gastroenterology, Hepatology and Infectious Diseases, Otto-von-Guericke University Magdeburg, Magdeburg, Germany.
mSystems
|January 28, 2025

概括
微生物组分析平台为粘膜微生物组签名提供了可比的结果,即使在不同的研究小组和生物信息学工具中. 这种可重复性对于临床应用和对微生物组研究结果的一致解释至关重要.
科学领域:
- 微生物组研究的研究.
- 生物信息学是一种生物信息学.
- 翻译医学是一种翻译医学.
背景情况:
- 微生物组分析对于基础和转化研究至关重要,具有潜在的临床应用.
- 生物信息平台之间的可比性问题和缺乏标准对结果翻译构成了挑战.
- 调查平台性能对于理解粘膜微生物组特征至关重要.
研究的目的:
- 评估不同微生物组分析平台对粘膜微生物组签名结果的影响.
- 在独立的研究小组中比较三个共同的生物信息学软件包 (DADA2,MOTHUR,QIIME2) 的性能.
- 评估胃癌患者的微生物多样性和细菌丰度的可再生性.
主要方法:
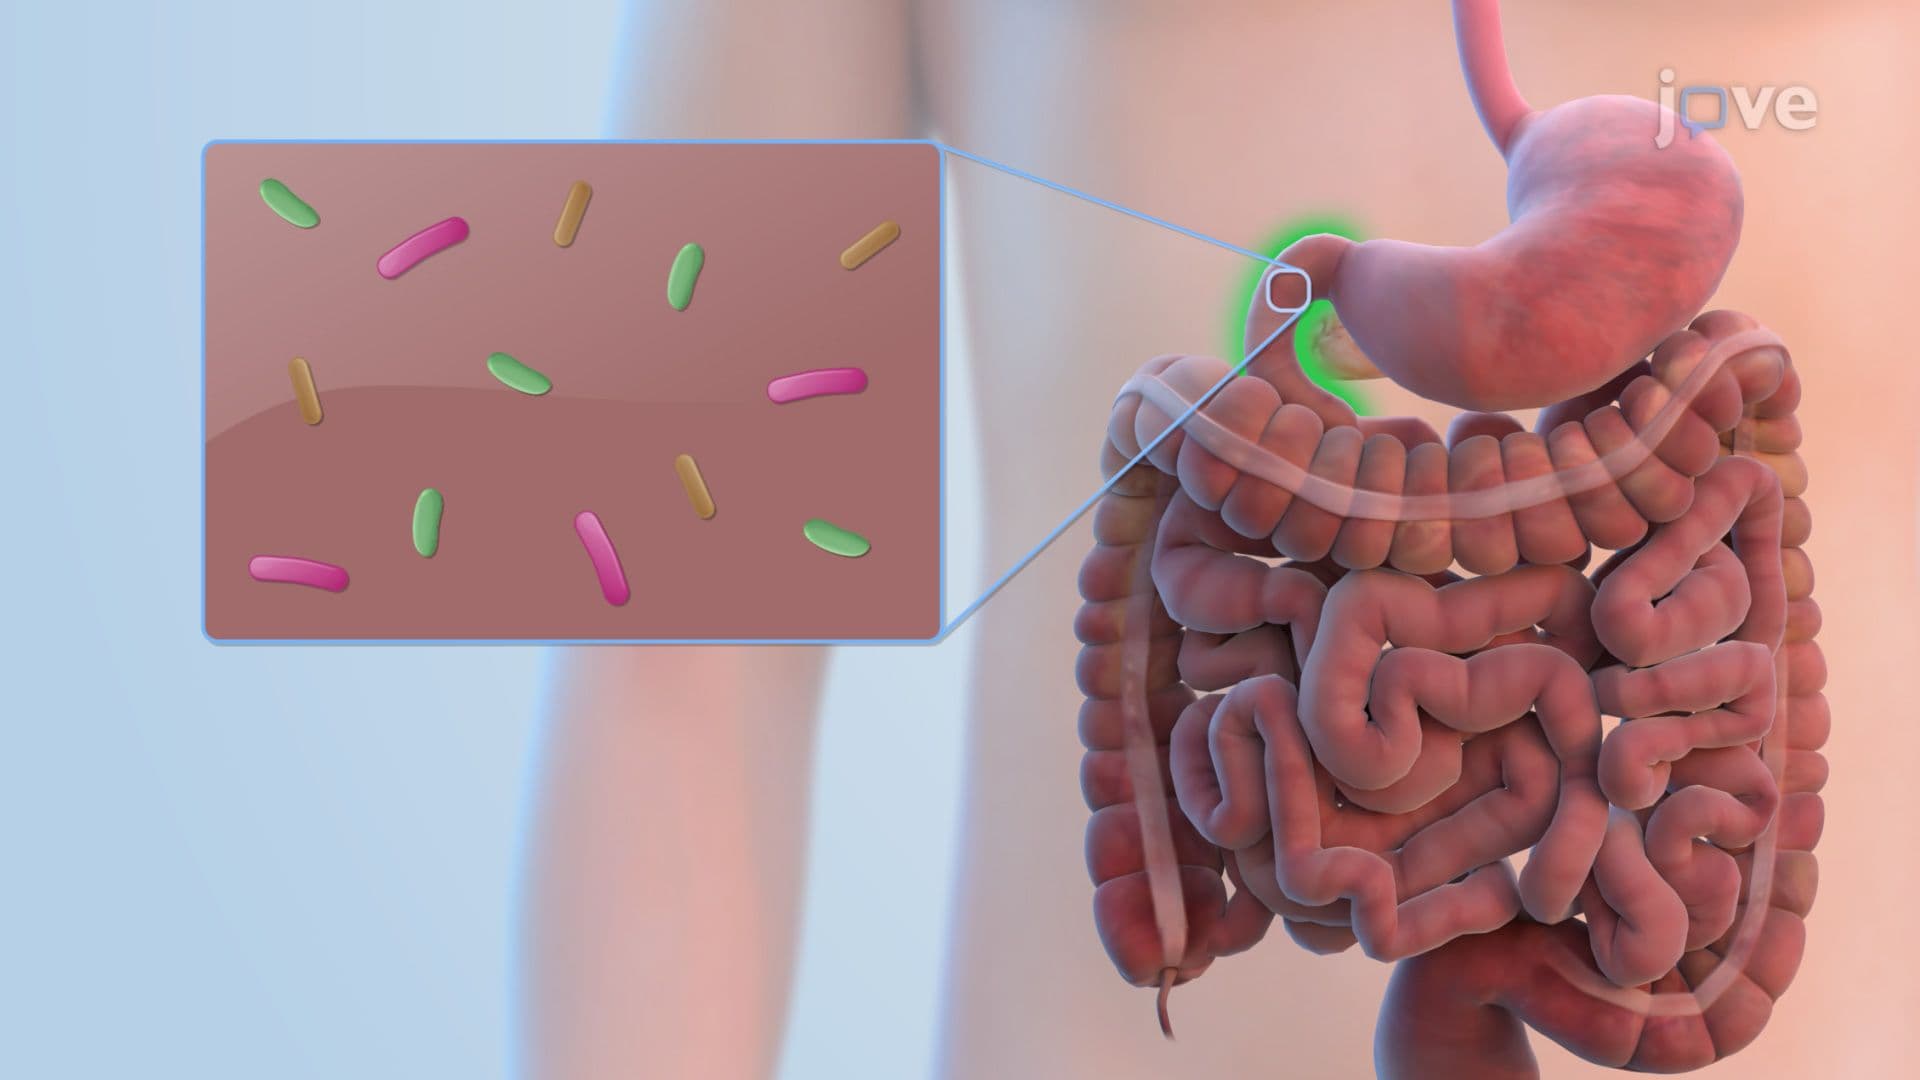
- 五个独立的研究小组从胃活检样本中分析了相同的16S rRNA基因原始测序数据 (V1-V2).
- 三个不同的生物信息包 (DADA2,MOTHUR,QIIME2) 用于分析.
- 数据包括来自胃癌患者和对照组的样本,有或没有Helicobacter pylori*感染.
主要成果:
- 微生物多样性和相对细菌丰富性在所有测试平台上都是可复制的,无论协议如何.
- *Helicobacter pylori* 状态在各个平台上一致确定.
- 观察到平台性能存在差异,但总体分析结果仍然相似.
- 与不同分类学数据库的调整对结果的影响有限.
结论:
- 不同的微生物组分析方法在应用于同一数据集时产生了可比的结果.
- 跨平台的可重现性对于解释微生物组研究至关重要,并支持临床研究应用.
- 使用强大且记录良好的生物信息管道确保了微生物组分析的可靠性和更广泛的适用性.