
通过从米勒近似的三角学习对拓原子的电子相关能量的准确预测
Prasanta Bandyopadhyay1, Bienfait K Isamura1, Paul L A Popelier1
1Department of Chemistry, The University of Manchester, Manchester M13 9PL, United Kingdom.

这项研究引入了一种更快的方式来计算分子动力学模拟中的分散能量,使用Δ-learning. 新方法显著加快了水切割机的计算速度,同时保持了高精度.
科学领域:
- 计算化学计算化学
- 分子动力学模拟模型
- 机器学习 机器学习
背景情况:
- FFLUX是一种可偏化的机器学习力场,它使用莱纳德-斯参数进行分散,这些参数依赖于系统,难以校准.
- 基于物理学的分散能量需要二粒子密度矩阵 (2PDM),但其计算在计算上昂贵.
研究的目的:
- 解决分子动力学分散能量计算的计算成本和校准问题.
- 探索 Δ-学习的使用,以准确和高效地预测两电子相关能量.
主要方法:
- 在水切割机上使用 Δ-学习方法来预测两电子相关能量.
- 在一个小基数组 (6-31+G(d)) 中使用了Müller近似的2PDM,以获得更大的基数组 (aug-cc-pVDZ) 的能量.
- 通过不同的基线,目标方法和基础集对不同 Δ-学习配置进行了基准测试.
主要成果:
- 实现了对水剪切器的两电子相关性能量的准确预测,最大绝对误差为1.30 ± 0.32 kJ/mol.
- 与传统方法相比,获得了大约40倍的计算速度.
- 证明了 Δ-learning 在减少 2PDM 计算的计算负担方面的有效性.
结论:
- Δ-学习为计算分子动力学中精确的分散能量提供了一种可行和高效的方法.
- 这种方法在不牺牲准确性的情况下显著降低了计算成本,使复杂的模拟更加可行.
- 该研究提出了一种概念验证,用于应用 Δ-学习来加速力场中的量子化学计算.
更多相关视频
 08:04
Excitonic Hamiltonians for Calculating Optical Absorption Spectra and Optoelectronic Properties of Molecular Aggregates and Solids
Published on: May 27, 2020
 08:54
Vibrational Spectra of a N719-Chromophore/Titania Interface from Empirical-Potential Molecular-Dynamics Simulation, Solvated by a Room Temperature Ionic Liquid
Published on: January 25, 2020
相关概念视频
 02:27
Predicting Molecular Geometry
 02:45
The Quantum-Mechanical Model of an Atom
 03:51
Molecular Orbital Theory II
 02:40
MO Theory and Covalent Bonding
 01:18
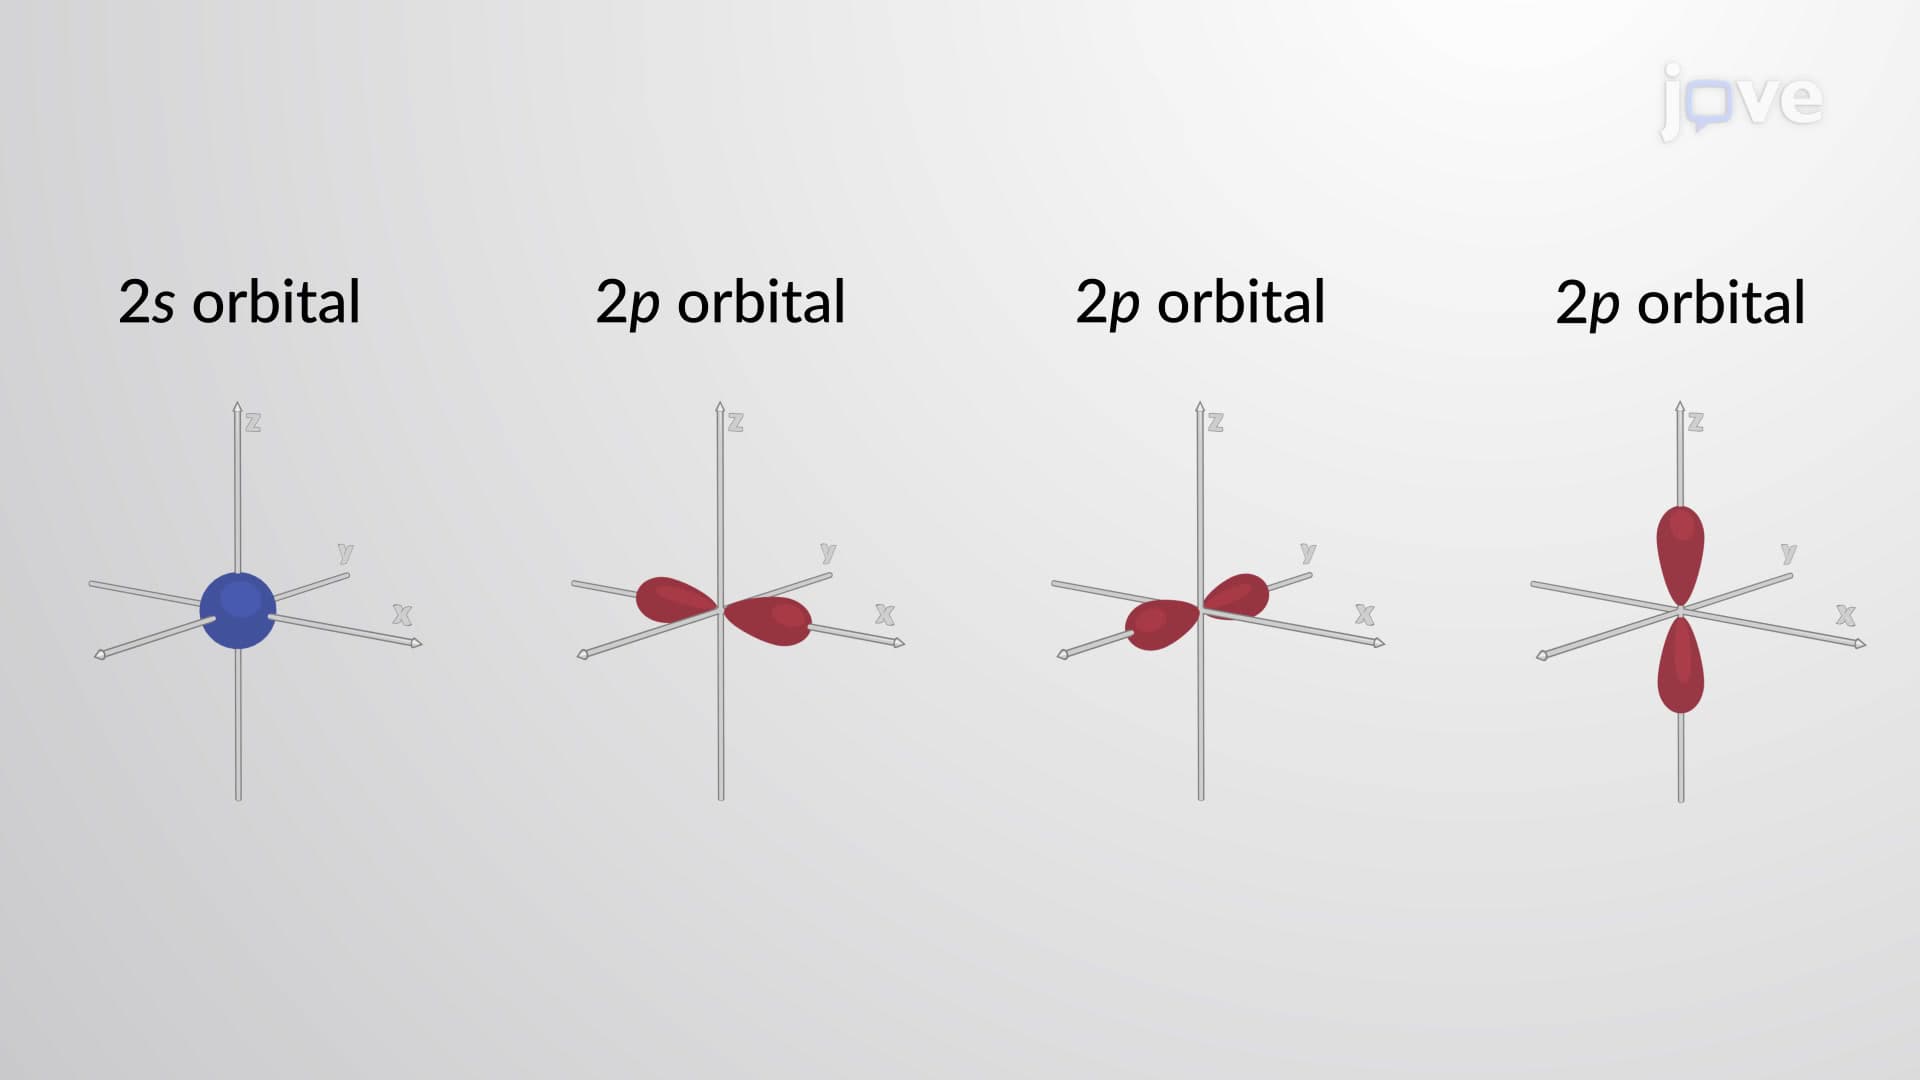
Electron Orbital Model
The first shell is closest to the nucleus, and it has only one subshell with a single spherical orbital called the...
 02:18
The Bohr Model