

在电子传播器计算分子电离能量的简化环和梯子重规范化
Ernest Opoku1, Filip Pawłowski1, J V Ortiz1
1Department of Chemistry and Biochemistry, Auburn University, Auburn, Alabama 36849-5312, United States.

新的电子传播器方法通过完善自身能量计算,提供了准确而高效的分子电离能量的预测. 这些先进的技术改进了传统的没有可调节参数的环形和梯形图方法.
科学领域:
- 量子化学 是一个量子化学.
- 计算物理 计算物理
背景情况:
- 库普曼定理提供了电子结合能量的基本估计.
- 轨道放松和微分相关性是超越库普曼定理的关键校正.
- 在戴森准粒子方程中,自能运算符对这些修正进行了解释.
研究的目的:
- 评估分子电离能量的各种重新规范的自我能量方法的预测精度和计算效率.
- 将新一代电子传播器方法与已建立的计算和实验基准进行比较.
- 分析包含环和梯子图的自我能量性能,单独和组合.
主要方法:
- 使用*ab initio*戴森准粒子方程与重新规范的自我能量运算符.
- 研究的自能近似值,包括所有顺序的环和阶梯图.
- 测试了环和梯子重规范化方法的简化和高级版本.
- 使用的方法有和没有环和梯子术语之间的相互作用.
- 确保在轨道生成或自我能量配方中没有使用可调节的参数.
主要成果:
- 新一代电子传播器方法在预测分子电离能方面表现出卓越的准确性和效率.
- 只有环或梯子重新规范化的自我能量表现出特定的优点和弱点.
- 简化的梯子方法产生了有用的结果,而简化的戒指方法是高效的,但不太准确.
- 对这两种简化方法的新型替代方案提供了更高的准确性和效率.
- 所有测试方法都是无参数的.
结论:
- 再规范化的自我能量方法显著改善了电子结合能量的预测.
- 新一代电子传播器方法代表了计算化学的重大进步.
- 选择重新规范化 (环与梯子) 影响准确性和效率,组合或先进的方法提供最佳性能.
更多相关视频
 08:54
Vibrational Spectra of a N719-Chromophore/Titania Interface from Empirical-Potential Molecular-Dynamics Simulation, Solvated by a Room Temperature Ionic Liquid
Published on: January 25, 2020
 12:11
Computation of Atmospheric Concentrations of Molecular Clusters from ab initio Thermochemistry
Published on: April 8, 2020
相关概念视频
 02:44
The Born-Haber Cycle
 02:54
Trends in Lattice Energy: Ion Size and Charge
 03:12
Ionization Energy
 01:07
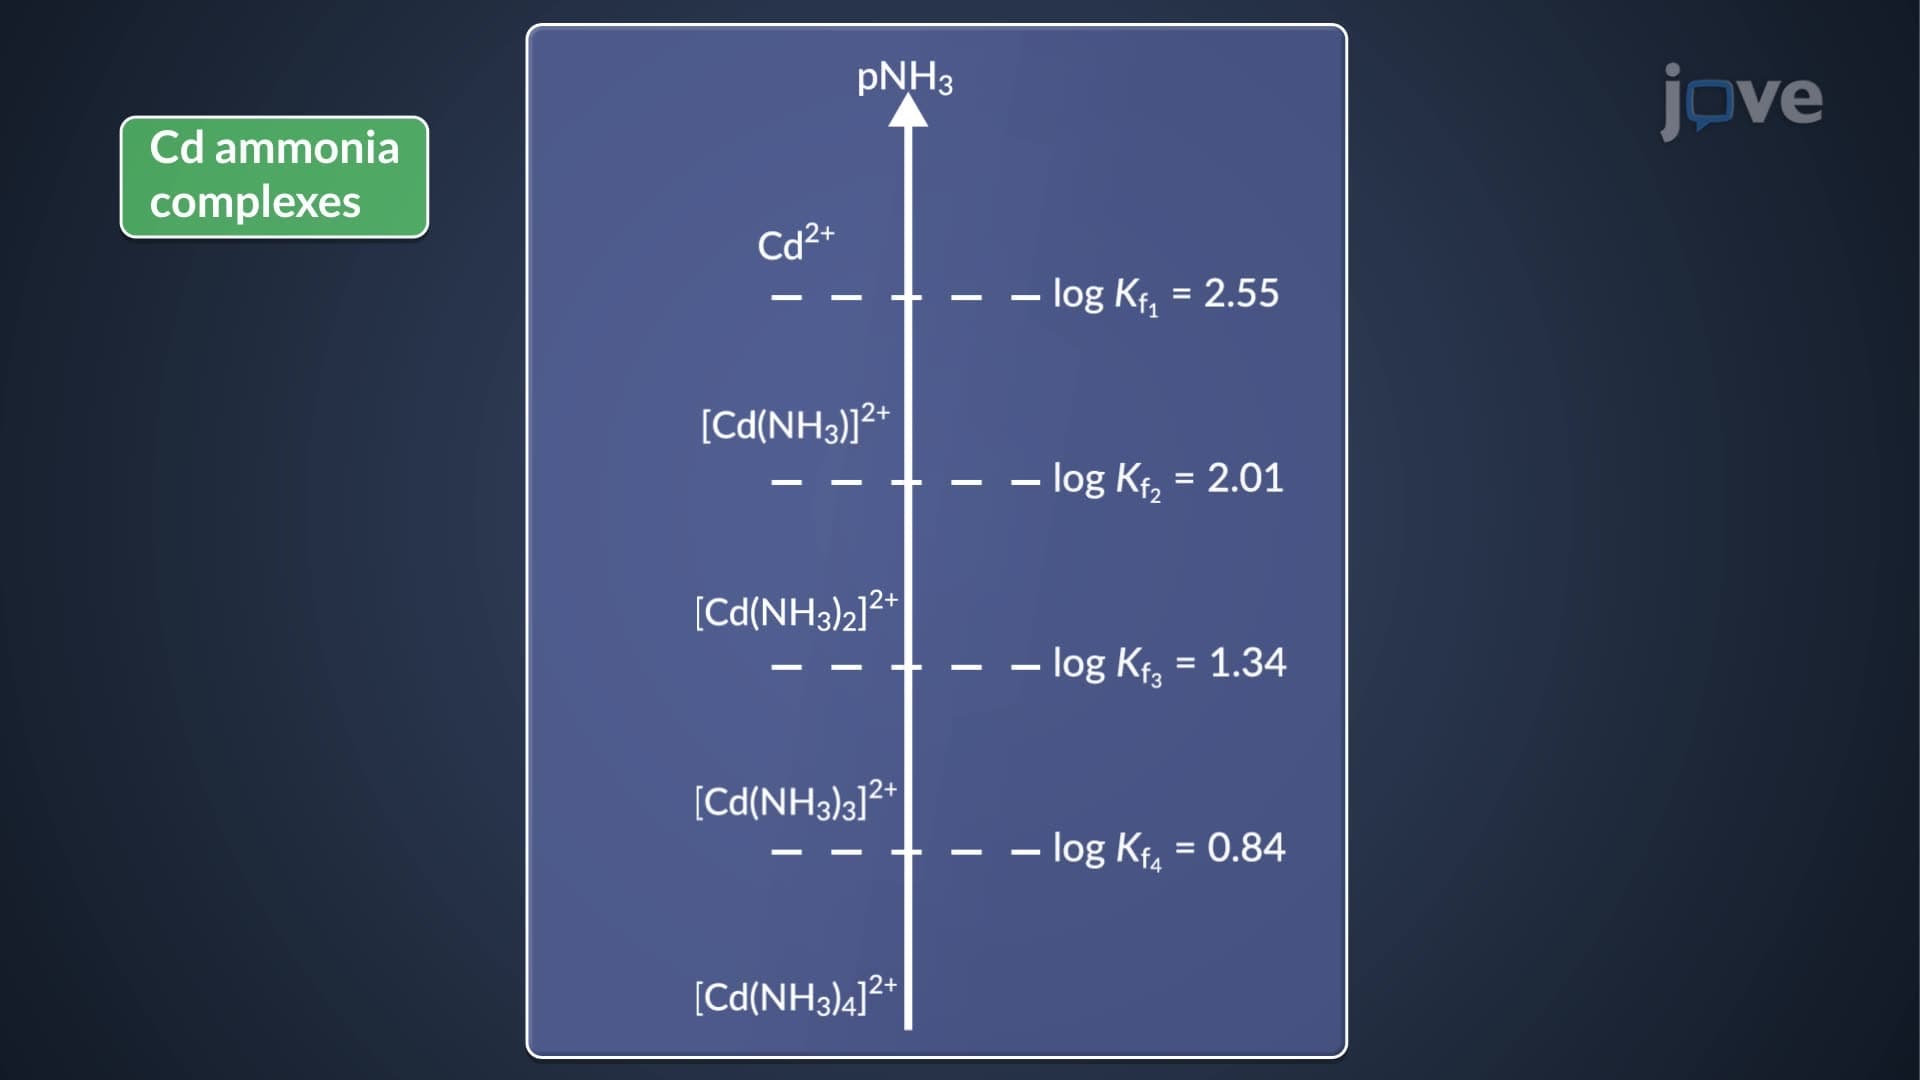
Ladder Diagrams: Complexation Equilibria
The formation constant, K1, for the formation of Cd(NH3)2+ complex from cadmium and ammonia is 3.55 × 10². Log K1 (i.e. pNH3) is 2.55, and...
 01:30
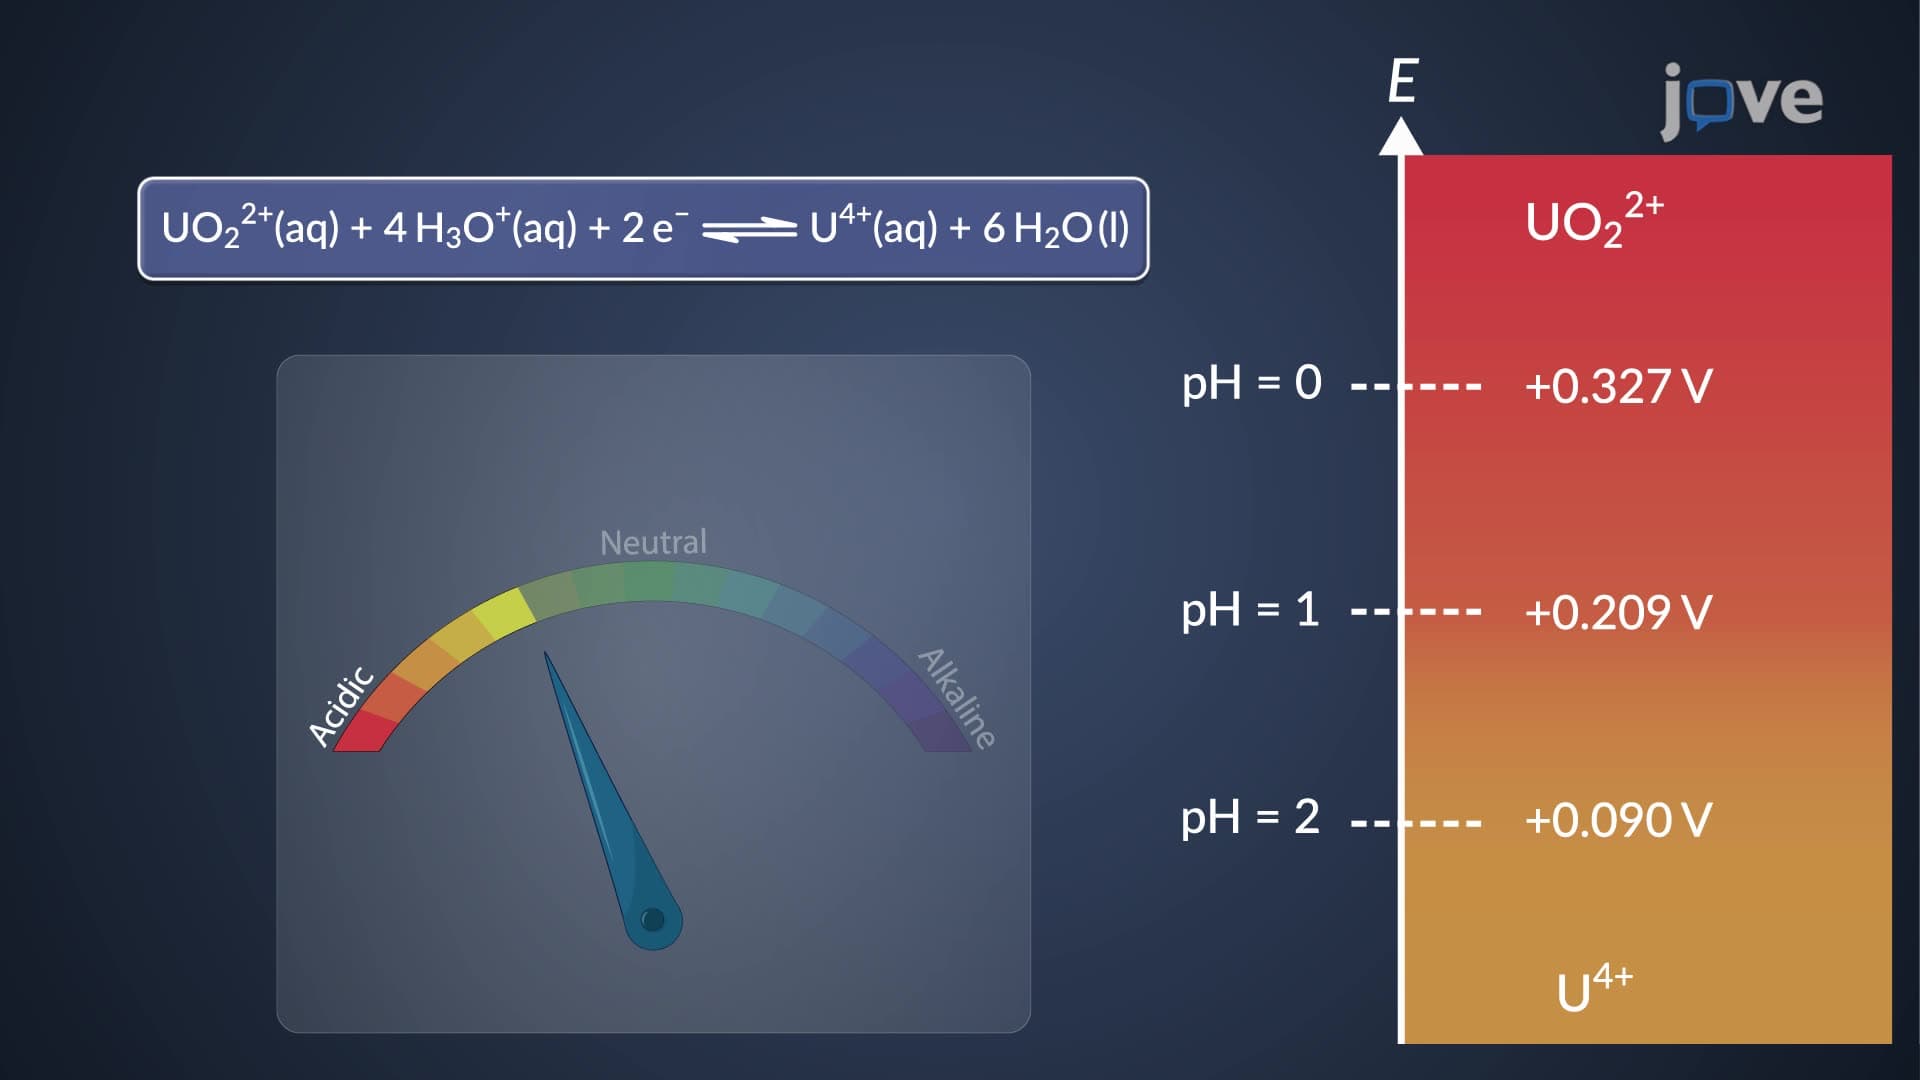
Ladder Diagrams: Redox Equilibria
Consider the Fe3+/Fe2+ half-reaction, which has a standard-state potential of +0.771 V. At potentials more positive than +0.771 V, Fe3+ predominates, whereas Fe2+...
 01:21
Chemical Ionization (CI) Mass Spectrometry