

从基于pCCD的方法计算轨道能量和对轨道能量的简单有效的计算策略
Seyedehdelaram Jahani1, Somayeh Ahmadkhani1, Katharina Boguslawski1
1Institute of Physics, Faculty of Physics, Astronomy, and Informatics, Nicolaus Copernicus University in Toruń, Grudziadzka 5, 87-100 Toruń, Poland.

我们开发了成本效益高的计算方法,使用偶联集群双重 (pCCD) 准确预测分子特性,如电离潜力和电子亲和力. 这些策略提供可靠的充电差距预测,计算成本低.
科学领域:
- 量子化学 是一个量子化学.
- 计算化学的计算化学
- 理论化学 理论化学
背景情况:
- 准确计算电子属性对于理解原子和分子系统至关重要.
- 预测电离潜力和电子亲和力的现有方法在计算上可能很昂贵.
- 偶联集群双重 (pCCD) 替代方案为电子结构计算提供了一个有前途的框架.
研究的目的:
- 引入负担得起的计算策略来计算轨道和对轨道能量.
- 使用 pCCD 估计离子化潜力 (IP),电子亲和力 (EA),电荷差距,双离子化潜力 (DIP) 和双电子亲和力 (DEA).
- 为了对基于pCCD的波函数精确标准库普曼定理.
主要方法:
- 使用对联聚星团双重 (pCCD) 替代品及其轨道优化的变种.
- 结合pCCD电子相关效应与规范的Hartree-Fock或自然的pCCD优化轨道.
- 应用精细的库普曼斯定理方法进行能源计算.
主要成果:
- 开发并对原子和有机分子的理论和实验数据进行基准测试的新模型.
- 证明了库普曼斯对pCCD自然轨道的方法平衡了被占用和虚拟轨道能量.
- 以较低的计算成本实现了电荷差距的可靠预测.
结论:
- 拟议的计算策略为计算关键电子属性提供了负担得起和准确的方法.
- 基于pCCD自然轨道的精细库普曼定理对于预测电荷差距是有效的.
- 这项工作为电子结构研究提供了一个计算效率高的替代方案.
更多相关视频
 13:56
Probe Type II Band Alignment in One-Dimensional Van Der Waals Heterostructures Using First-Principles Calculations
Published on: October 12, 2019
 08:04
Excitonic Hamiltonians for Calculating Optical Absorption Spectra and Optoelectronic Properties of Molecular Aggregates and Solids
Published on: May 27, 2020
相关概念视频
 02:35
Molecular Orbital Theory I
 03:51
Molecular Orbital Theory II
 03:35
Hybridization of Atomic Orbitals II
 02:40
MO Theory and Covalent Bonding
 01:18
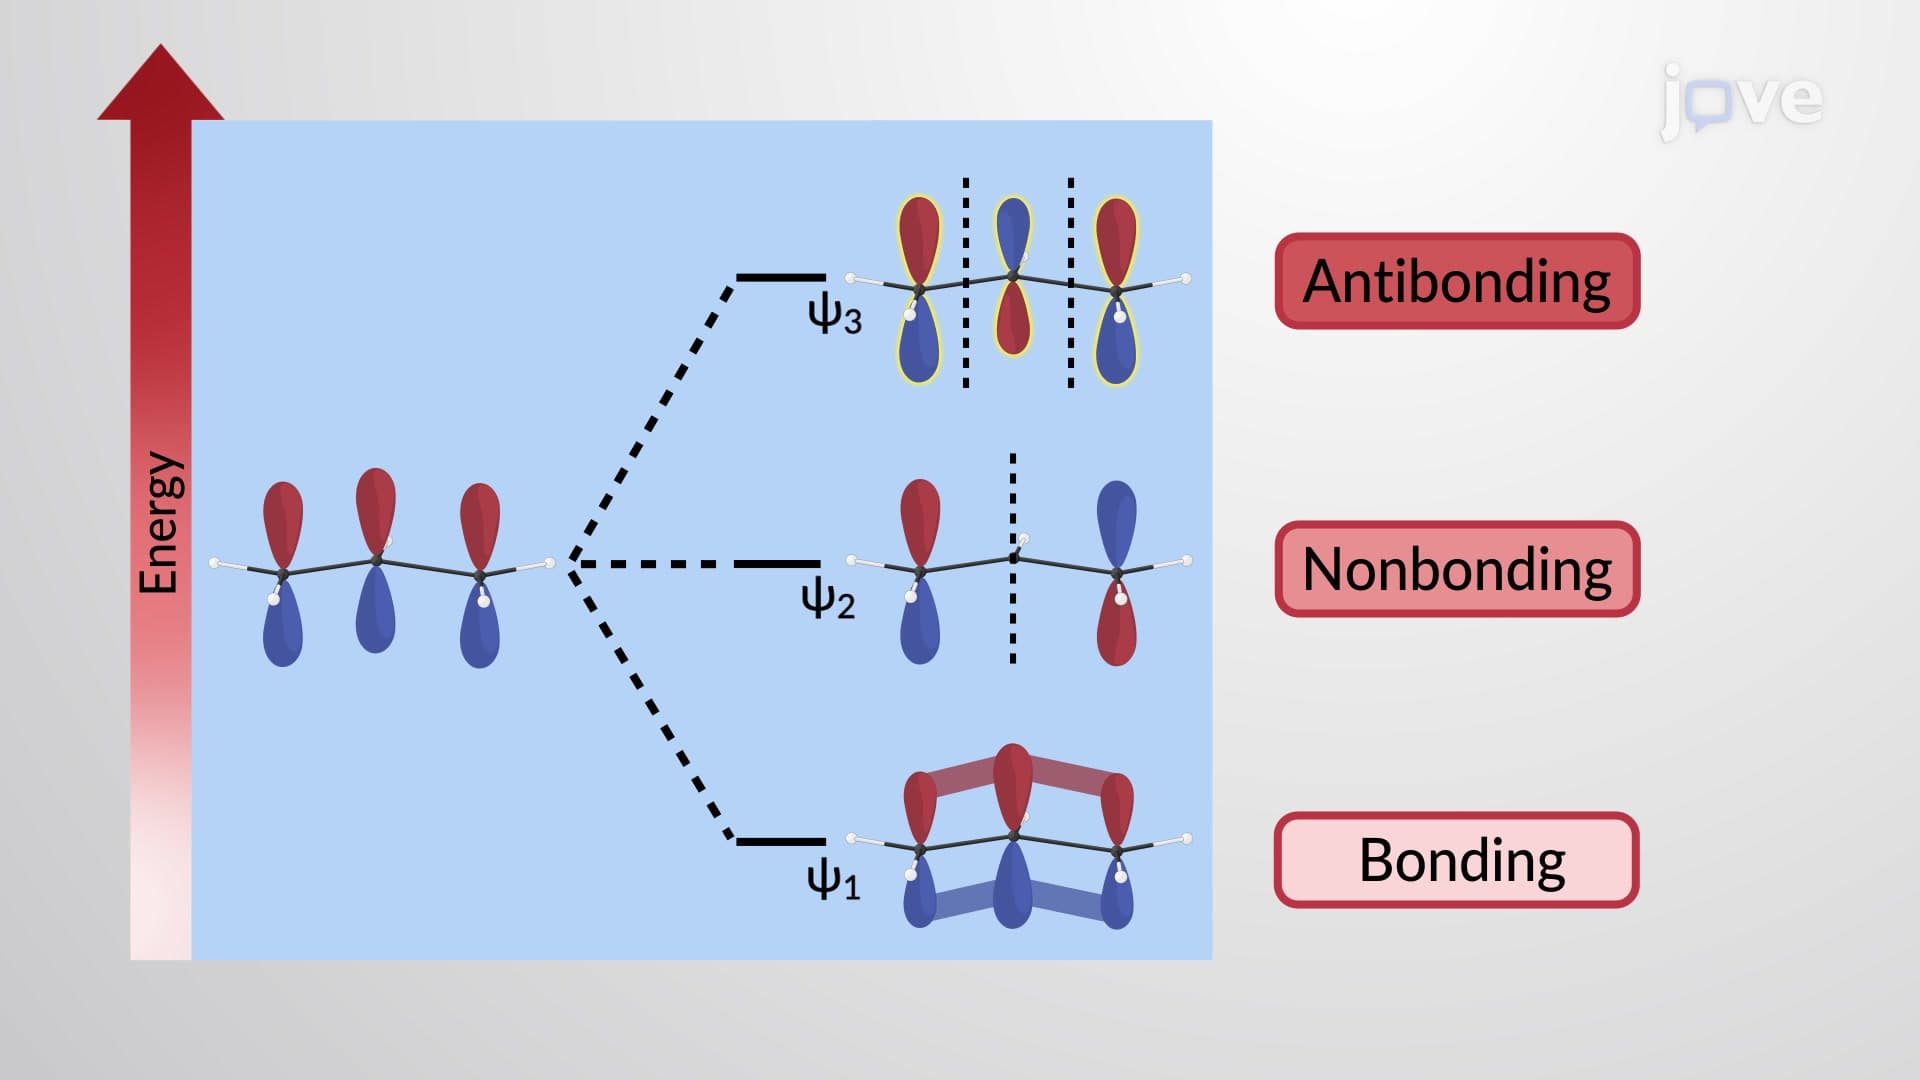
π Molecular Orbitals of the Allyl Cation and Anion
 03:24
Hybridization of Atomic Orbitals I