
在生物分子上的二氧化寡合物的吸附:通过经典分子动力学模拟进行原子探头断层扫描的结构和动态见解
Giovanni Novi Inverardi1,2, Lorenzo Petrolli1,2, Francesco Carnovale1,2
1Department of Physics, University of Trento, via Sommarive, 14, Trento, 38123, Italy.
Computational and structural biotechnology journal
|June 27, 2025

概括
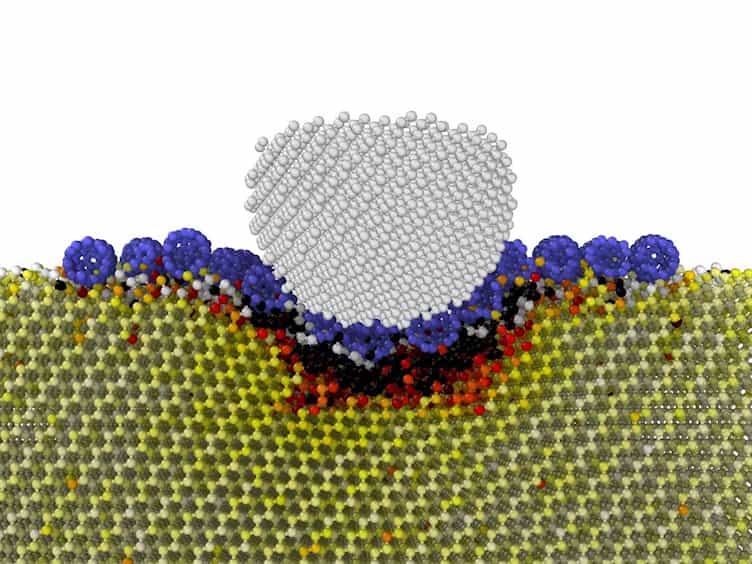
原子探头断层扫描 (APT) 现在可以对生物分子进行成像. 分子动力学模拟显示了二氧化与蛋白质的相互作用,这对于在APT分析期间保存本地结构至关重要.
科学领域:
- 生物分子分析.
- 材料科学是一种材料科学.
- 计算化学是一种计算化学.
背景情况:
- 原子探头断层扫描 (APT) 是一种强大的材料表征技术.
- 一个新的APT协议旨在使用基质矩阵来解决3D生物分子结构.
- 了解二氧化-生物分子相互作用是保护本地结构的关键.
研究的目的:
- 为了研究二氧化单体和小聚体在生物分子表面的吸附.
- 评估二氧化相互作用对蛋白质动态的影响.
- 评估APT适用于研究内在无序蛋白质的适用性.
主要方法:
- 经典分子动力学 (MD) 模拟.
- 吸附二氧化物种的特征 (单体,二元,三元).
- 对蛋白质域灵活性和键的分析.
主要成果:
- 二聚体和三聚体对生物分子基质的亲和力比单聚体更高.
- 未折叠的蛋白质域表现出由于灵活性和结合而增强的二氧化吸附.
- 的相互作用减少了蛋白质领域的局部波动,影响了组合动态.
结论:
- APT是一种有前途的技术,用于生物分子的3D结构特征,包括内在无序的区域.
- 矩阵相互作用可以稳定蛋白质构造,有助于结构分析.
- MD模拟为优化生物样本APT协议提供了关键的见解.