
在中分辨率的冷电子密度图中识别氨基酸侧链
Dibyendu Mondal1, Vipul Kumar1, Tadej Satler1,2
1Department of Bioengineering and Therapeutic Sciences, University of California, San Francisco, San Francisco, California, USA.
Protein science : a publication of the Protein Society
|July 28, 2025

概括
EMSequenceFinder在冷电子显微镜图中准确地将氨基酸序列分配给蛋白质骨干片段. 这种新方法改善了蛋白质结构建模,特别是在较低分辨率下.
科学领域:
- 结构生物学 结构生物学
- 生物物理学的生物物理.
- 计算生物学 计算生物学
背景情况:
- 从冷电子显微镜 (cryo-EM) 地图中确定精确的原子结构,特别是那些分辨率低于3安格斯特罗姆的地图,存在重大挑战.
- 精确地将氨基酸序列分配给蛋白质骨干片段,对于从冷EM数据中构建可靠的原子模型至关重要.
研究的目的:
- 开发和验证一种新的计算方法,EMSequenceFinder,用于在冷EM图中将氨基酸残留序列分配给蛋白质骨干片段.
- 增强冷电磁模型中的原子模型构建过程,特别是对于分辨率较低的数据集.
主要方法:
- EMSequenceFinder使用贝叶斯分数函数来对20种标准氨基酸类型进行排名,根据它们与冷-EM密度图,图像分辨率和二次结构倾向的匹配.
- 一个卷积神经网络,从冷电磁图和原子模型中训练了数百万个残留密度,量化了适合密度的数量.
- 该方法在超过58,000个a-helix和β-strand碎片上进行了基准测试,并在独立的冷-EM数据集上进行了测试.
主要成果:
- EMSequenceFinder正确地识别了77.8%的基准标记片段的氨基酸序列,作为最高得分的预测.
- 在分辨率为4至6安格斯特罗姆的冷电磁图上,EMSequenceFinder实现了58%的准确性,超过了现有的方法,如findMysequence (45%),ModelAngelo (27%) 和sequence_from_map (12.9%).
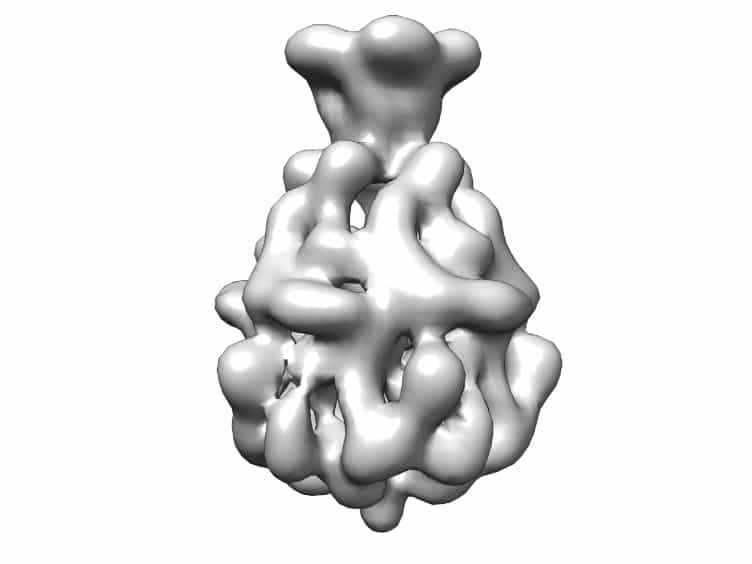
- 通过将SARS-CoV-2非结构蛋白2序列连接到从3.7到7.0 Ångstroms分辨率的冷EM地图中,证明了成功的应用.
结论:
- EMSequenceFinder为冷EM数据的序列分配提供了显著的进步,促进了更准确的蛋白质原子结构建模.
- 预计EMSequenceFinder在集成建模平台 (IMP) 中的开源可用性将使结构生物学社区受益于集成结构建模.
- 这种工具对于将冷电磁图与其他结构信息 (如蛋白质复合模型和交联数据) 整合起来非常有价值.