
使用原子中心潜力和密度函数理论,用有限的高层数据构建精确的潜在能量表面
Mahsa Nazemi-Ashani1, Alberto Otero-de-la-Roza2, Gino A DiLabio1
1Department of Chemistry, University of British Columbia, Kelowna, British Columbia V1 V 1 V7, Canada.

这项研究引入了一种新方法,使用密度函数理论 (DFT) 的原子中心潜力 (ACP) 准确预测分子能量. 这种方法以较低的计算成本实现了高水平的准确性,使详细的分子研究成为可能.
科学领域:
- 计算化学计算化学
- 量子化学 是一个量子化学.
- 理论化学 理论化学
背景情况:
- 准确预测分子能量对于理解化学反应和特性至关重要.
- 高级量子化学方法,如配对集群与单元和双元和扰动三元 (CCSD(T)) 提供精确的能量,但在计算上昂贵.
- 密度函数理论 (DFT) 提供了一个计算效率高的替代方案,但往往缺乏描述潜在能量表面 (PESs) 的高级方法的准确性.
研究的目的:
- 开发一种通用且计算效率高的方法,用于为任意大小的分子生成精确的潜在能量表面 (PES).
- 为了达到能量的化学精度可比于完整的基础集结集群与单个和双重和扰动三重 (CBS-CCSD) 级别.
- 为了使这些准确的 PES 可以在各种化学动态和光谱研究中使用.
主要方法:
- 一种增强了原子中心潜力 (ACP) 的 Δ-DFT 类型的方法被开发出来.
- 准随机 (Sobol) 采样用于选择 PES 上的点,用于生成高级参考数据.
- 使用一组最小的高级波函数理论参考数据点进行了ACP安装.
主要成果:
- 该方法显著降低了HFCO和 uracil 的能源预测中的根平均平方误差 (RMSE).
- 对于HFCO,RMSE从829.2降至56.0cm-1仅使用272个参考数据点.
- 对于乌拉,RMSE从82.6降至9.9厘米-1使用404个参考数据点.
- 该方法在DFT计算成本下证明了CCSD质量的准确性.
结论:
- 开发的基于ACP的协议提供了一个计算效率高的途径,以获得准确的PES能源数据.
- 这种方法使任何大小的分子相对于CCSD的波数准确度.
- 生成的数据适用于计算量子动力学,光谱研究,以及分析PES模型和机器学习潜力的开发.
更多相关视频
 13:56
Probe Type II Band Alignment in One-Dimensional Van Der Waals Heterostructures Using First-Principles Calculations
Published on: October 12, 2019
 10:52
Multiscale Sampling of a Heterogeneous Water/Metal Catalyst Interface using Density Functional Theory and Force-Field Molecular Dynamics
Published on: April 12, 2019
相关概念视频
 02:45
The Quantum-Mechanical Model of an Atom
 02:52
VSEPR Theory and the Basic Shapes
 02:38
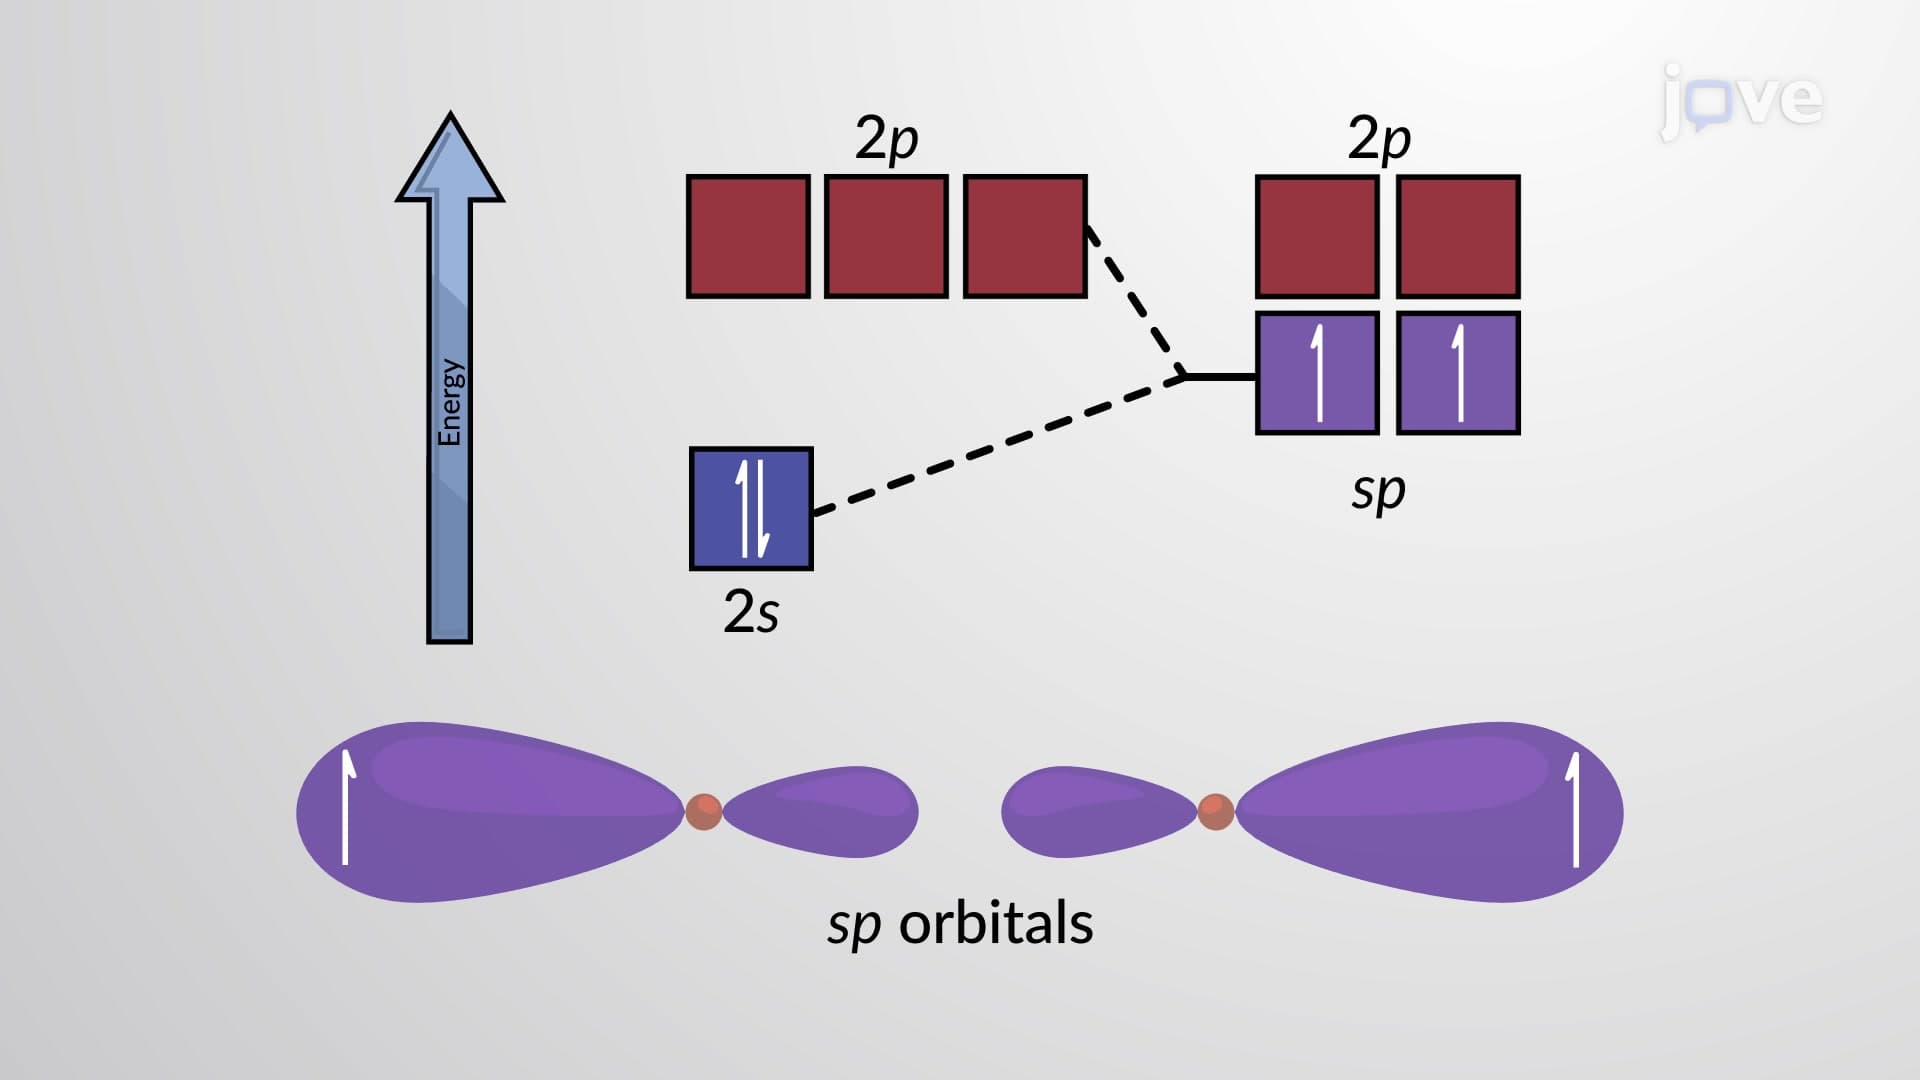
Valence Bond Theory and Hybridized Orbitals
A σ bond (single bond in a Lewis structure) is a covalent bond in which the electron density is...
 02:40
MO Theory and Covalent Bonding
 01:13
Force and Potential Energy in One Dimension
 03:21
The Energies of Atomic Orbitals